Spezifische Locus-amplifizierte Fragmentsequenzierung (SLAF-Seq)
Workflow
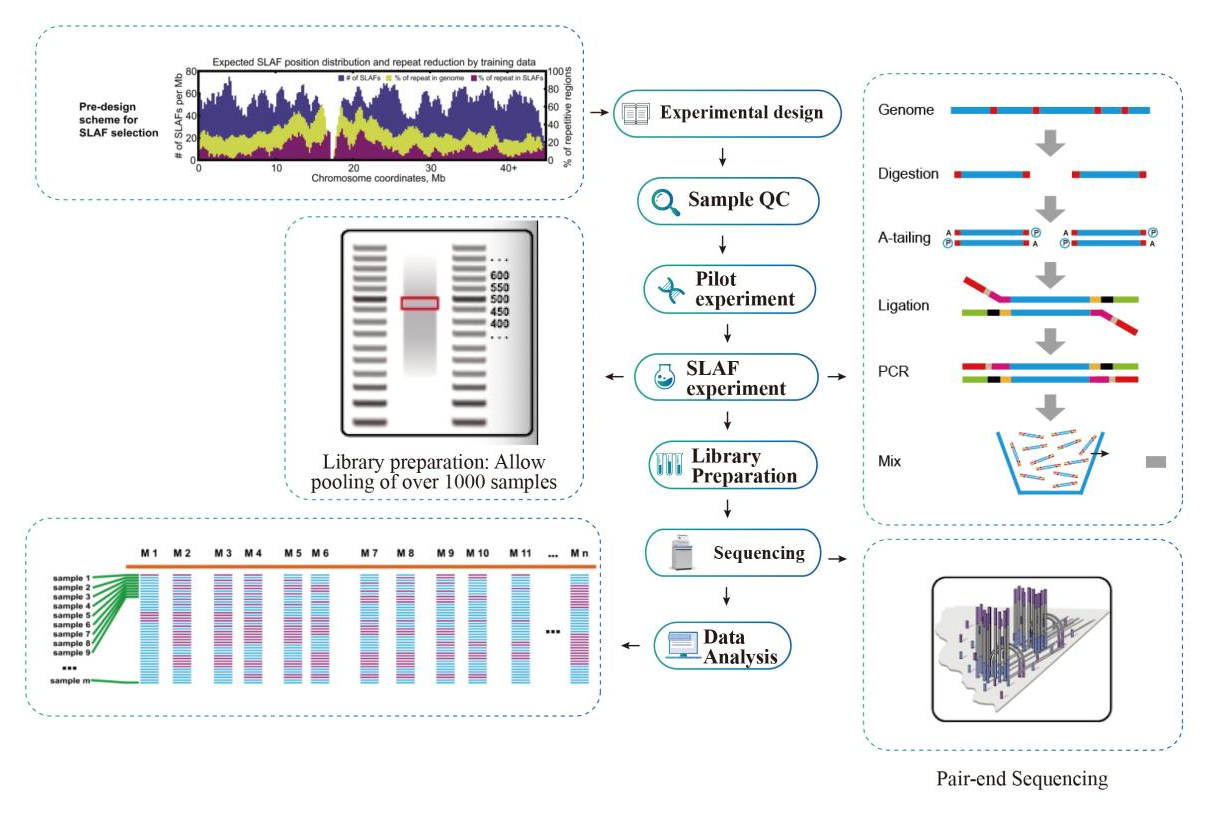
Der Service beinhaltet einige computergestützte Vordesigns, um die optimale Enzymauswahl bei der Erstellung der Bibliothek zu gewährleisten.
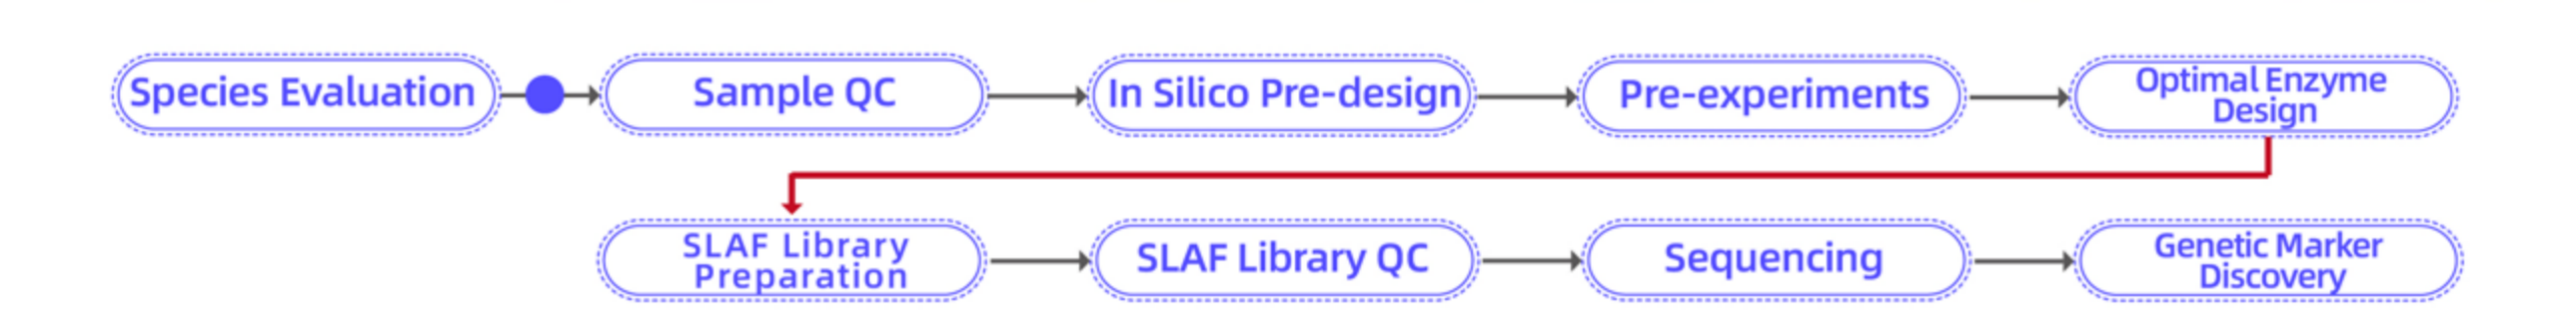
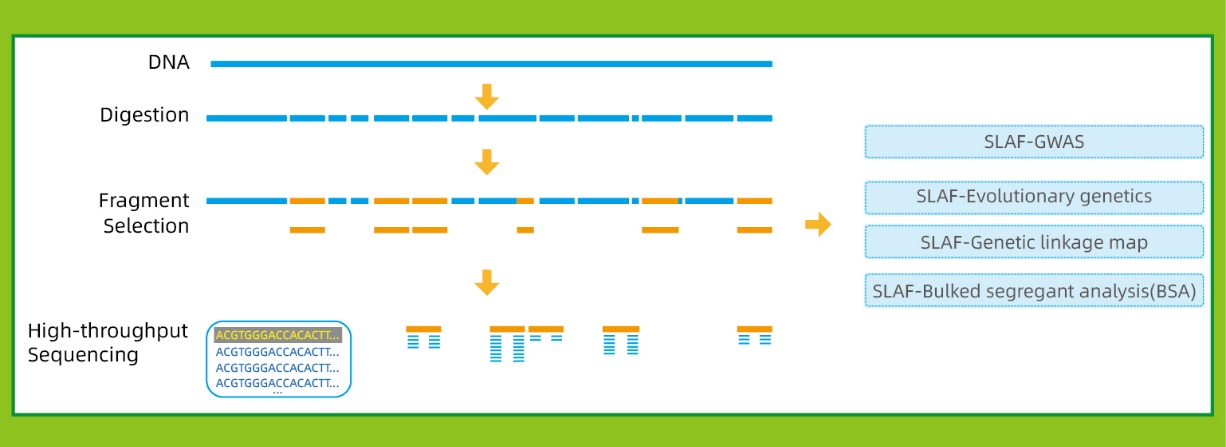
Technisches Schema

Servicefunktionen
● Sequenzierung auf NovaSeq mit PE150.
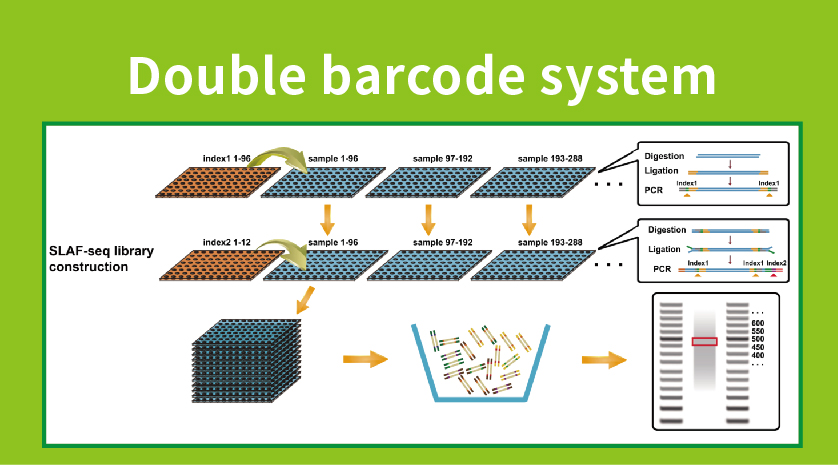
● Bibliothekspräparation mit doppelter Barcodierung, die das Pooling von über 1000 Proben ermöglicht.
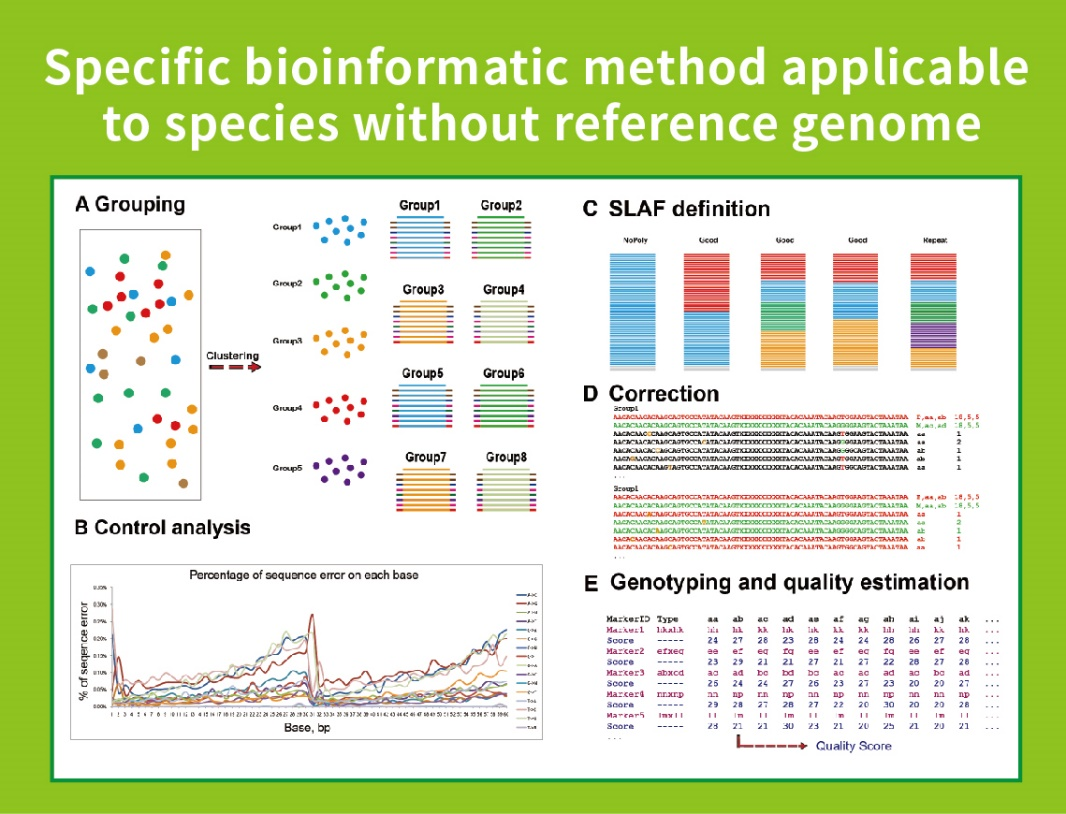
● Unabhängig vom Referenzgenom:
Mit Referenzgenom: SNP- und InDel-Entdeckung
Ohne Referenzgenom: Probenclusterung und SNP-Entdeckung
● Imin silicoIn der Vorentwurfsphase werden verschiedene Restriktionsenzymkombinationen untersucht, um diejenigen zu finden, die eine gleichmäßige Verteilung von SLAF-Tags entlang des Genoms erzeugen.
● Im Rahmen des Vorversuchs werden drei Enzymkombinationen an drei Proben getestet, um neun SLAF-Bibliotheken zu erzeugen. Diese Informationen werden genutzt, um die optimale Restriktionsenzymkombination für das Projekt auszuwählen.
Servicevorteile
●Entdeckung hochgradiger genetischer MarkerWir integrieren ein Hochdurchsatz-Doppelbarcodesystem, das die gleichzeitige Sequenzierung großer Populationen ermöglicht, sowie eine lokusspezifische Amplifikation, die die Effizienz steigert und sicherstellt, dass die Tag-Nummern den vielfältigen Anforderungen verschiedener Forschungsfragen gerecht werden.
● Geringe Abhängigkeit vom GenomEs kann auf Arten mit oder ohne Referenzgenom angewendet werden.
●Flexibles Schema-Design: Es können Einzelenzym-, Doppelenzym- oder Mehrenzymverdauungen sowie verschiedene Enzymtypen ausgewählt werden, um unterschiedlichen Forschungszielen oder Spezies gerecht zu werden.
● Hohe Effizienz bei der enzymatischen VerdauungDie Durchführung einesin silicoDurch Vorplanung und ein Vorexperiment wird ein optimales Design mit gleichmäßiger Verteilung der SLAF-Tags auf dem Chromosom (1 SLAF-Tag/4Kb) und reduzierter repetitiver Sequenz (<5%) sichergestellt.
●Umfassende ExpertiseWir bringen in jedes Projekt einen reichen Erfahrungsschatz ein und können auf eine Erfolgsbilanz von über 5000 abgeschlossenen SLAF-Seq-Projekten an Hunderten von Arten zurückblicken, darunter Pflanzen, Säugetiere, Vögel, Insekten und Wasserorganismen.
● Selbstentwickelter bioinformatischer WorkflowWir haben einen integrierten bioinformatischen Workflow für SLAF-Seq entwickelt, um die Zuverlässigkeit und Genauigkeit des Endergebnisses zu gewährleisten.
Service-Spezifikationen
| Art der Analyse | Empfohlene Bevölkerungsgröße | Sequenzierungsstrategie | |
| Sequenziertiefe der Tags | Tag-Nummer | ||
| Genetische Karten | 2 Eltern und mehr als 150 Nachkommen | Eltern: 20x WGS Offsping: 10x | Genomgröße: <400 MB: WGS wird empfohlen <1 GB: 100.000 Tags 1-2 GB :: 200.000 Tags >2 GB: 300.000 Tags Maximal 500.000 Tags |
| Genomweite Assoziationsstudien (GWAS) | ≥200 Proben | 10x | |
| Genetische Evolution | ≥30 Proben, mit >10 Proben aus jeder Untergruppe | 10x | |
Serviceanforderungen
Konzentration ≥ 5 ng/µL
Gesamtmenge ≥ 80 ng
Agarosegel: keine oder nur geringe Degradation oder Kontamination
Empfohlene Musterlieferung
Behälter: 2 ml Zentrifugenröhrchen
(Für die meisten Proben empfehlen wir, sie nicht in Ethanol aufzubewahren.)
Probenkennzeichnung: Die Proben müssen eindeutig gekennzeichnet sein und mit dem eingereichten Probeninformationsformular übereinstimmen.
Versand: Trockeneis: Die Proben müssen zuerst in Beutel verpackt und in Trockeneis eingelegt werden.
Service-Workflow
Probenqualitätskontrolle
Pilotversuch
SLAF-Experiment
Bibliotheksvorbereitung
Sequenzierung
Datenanalyse
Kundendienst
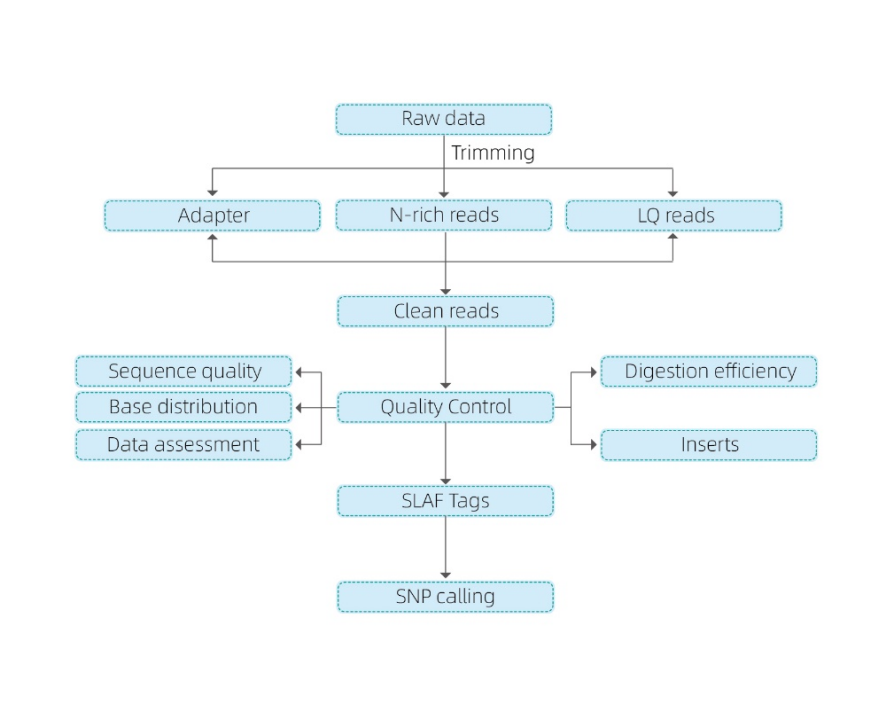 Unsere bioinformatische Analyse umfasst:
Datenqualitätskontrolle und Datenbereinigung zur Entfernung von N-reichen Reads, Adapter-Reads oder Reads von geringer Qualität.
Eine zweite Qualitätskontrolle der bereinigten Reads dient der Überprüfung der Basenverteilung, der Sequenzqualität und der Datenbewertung, aber auch der Überprüfung der Verdauungseffizienz und der erhaltenen Inserts.
Sobald die Messwerte überprüft wurden, gibt es zwei Möglichkeiten:
- Zuordnung zum Referenzgenom
- Ohne Referenzgenom: Clustering
Anschließend wird die Analyse der SLAF-Tags genutzt, um Varianten zu identifizieren und so die Markerfindung zu unterstützen: SNP-, InDel-, SNV- und CV-Identifizierung und -Annotation.
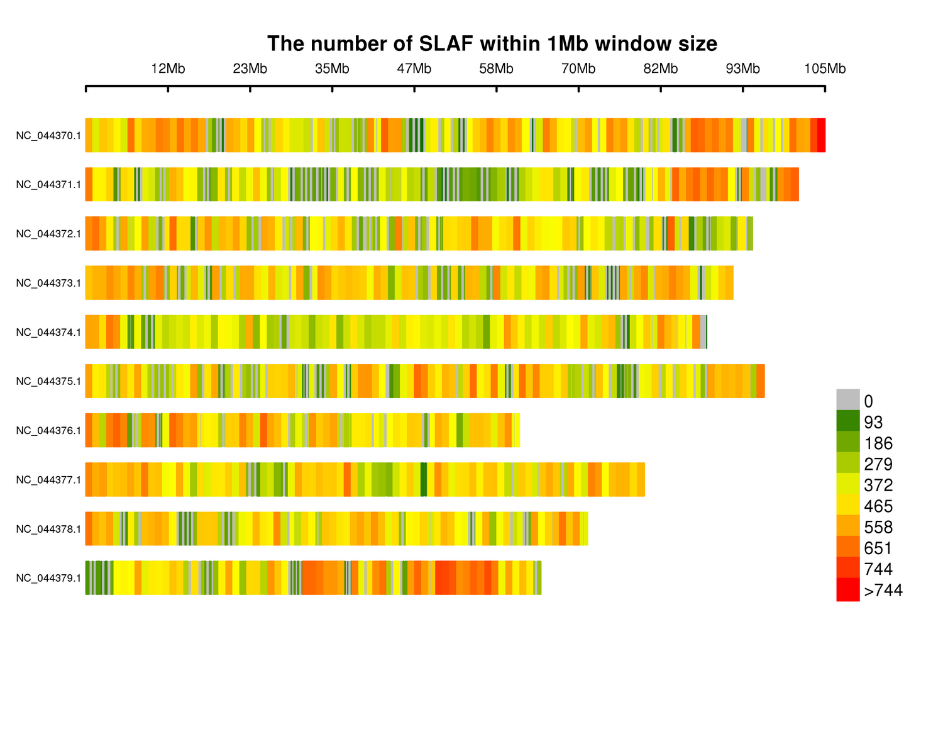
Verteilung von SLAF-Tags auf Chromosomen:
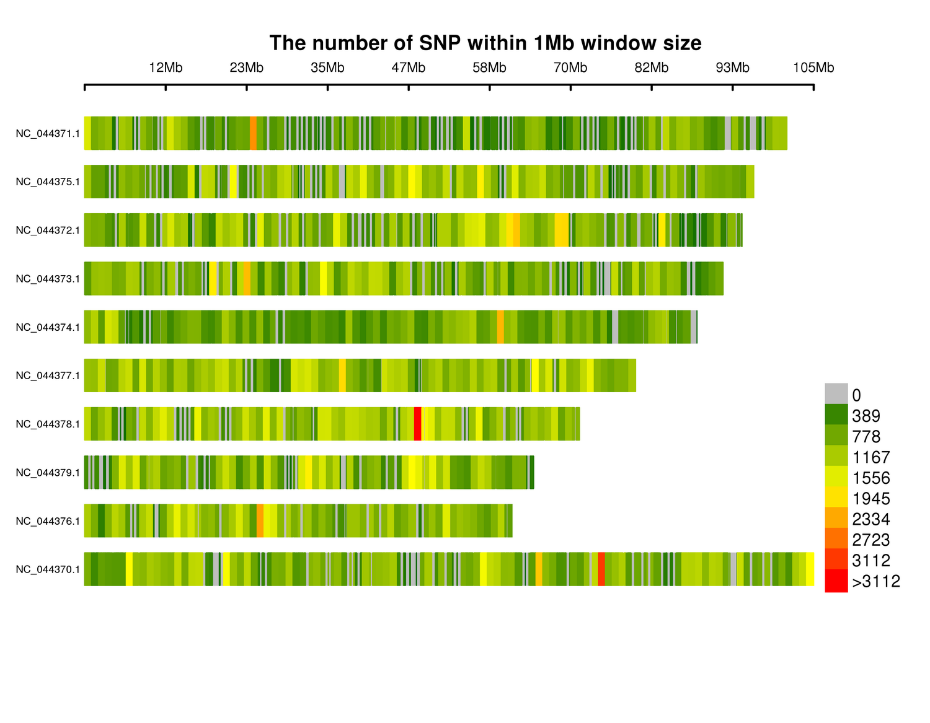
Verteilung von SNPs auf den Chromosomen:
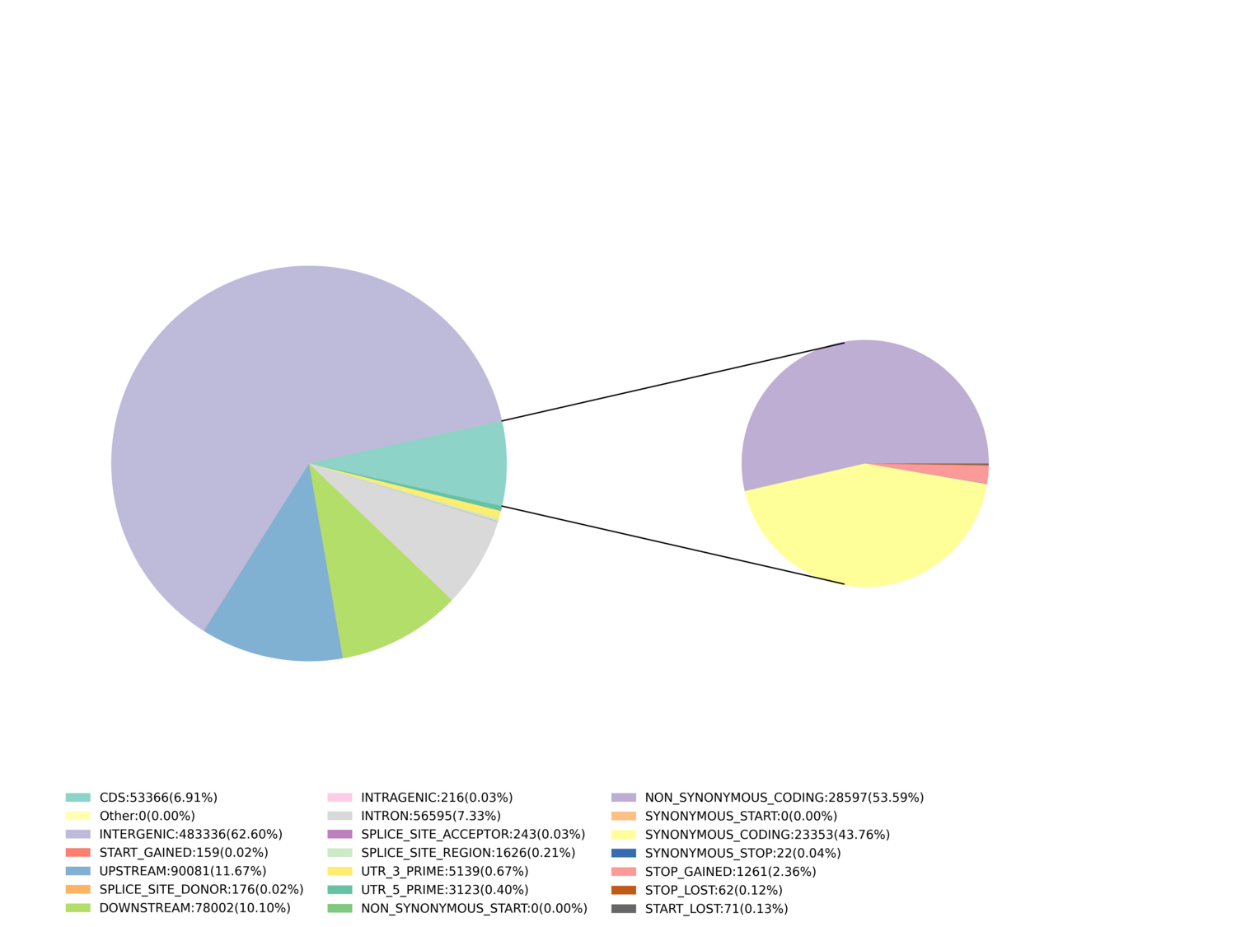
 SNP-Annotation
Jiang S, Li S, Luo J, Wang X und Shi C (2023) QTL-Kartierung und Transkriptomanalyse des Zuckergehalts während der FruchtreifungPyrus pyrifoliaDieFront. Pflanzenwissenschaft14:1137104. doi: 10.3389/fpls.2023.1137104
Li, J., Zhang, Y., Ma, R., Huang, W., Hou, J., Fang, C., & Sun, L. (2022). Die Identifizierung von st1 zeigt eine Selektion, bei der während der Sojabohnendomestizierung die Samenmorphologie und der Ölgehalt mitübertragen wurden.Zeitschrift für Pflanzenbiotechnologie, 20(6), 1110-1121. https://doi.org/10.1111/pbi.13791
Xu, P., Zhang, X., Wang, X.et al.Genomsequenz und genetische Vielfalt des Karpfens,Cyprinus carpioDieNat Genet 46, 1212–1219 (2014). https://doi.org/10.1038/ng.3098
Zhuang, W., Chen, H., Yang, M.et al.Das Genom der kultivierten Erdnuss liefert Erkenntnisse über Hülsenfrucht-Karyotypen, die Evolution von Polyploiden und die Domestizierung von Nutzpflanzen.Nat Genet 51, 865–876 (2019). https://doi.org/10.1038/s41588-019-0402-2
| Jahr | Zeitschrift | IF | Titel | Anwendungen |
| 2022 | Naturkommunikation | 17.694 | Genomische Grundlage der Gigachromosomen und des Gigagenoms der Strauchpfingstrose Paeonia ostii | SLAF-GWAS |
| 2015 | Neuer Phytologe | 7,433 | Domestikationsspuren verankern genomische Regionen von agronomischer Bedeutung in Sojabohnen | SLAF-GWAS |
| 2022 | Zeitschrift für fortgeschrittene Forschung | 12.822 | Genomweite künstliche Introgressionen von Gossypium barbadense in G. hirsutum überlegene Loci zur gleichzeitigen Verbesserung der Baumwollfaserqualität und des Ertrags aufzeigen Eigenschaften | SLAF – Evolutionsgenetik |
| 2019 | Molekulare Pflanze | 10,81 | Populationsgenomanalyse und De-novo-Assemblierung enthüllen den Ursprung von Unkraut Reis als evolutionäres Spiel | SLAF – Evolutionsgenetik |
| 2019 | Nature Genetics | 31.616 | Genomsequenz und genetische Diversität des Karpfens, Cyprinus carpio | SLAF-Linkage-Karte |
| 2014 | Nature Genetics | 25.455 | Das Genom der Kultur-Erdnuss liefert Einblicke in die Karyotypen von Hülsenfrüchten, Polyploidie Evolution und Domestizierung von Nutzpflanzen. | SLAF-Linkage-Karte |
| 2022 | Zeitschrift für Pflanzenbiotechnologie | 9.803 | Die Identifizierung von ST1 offenbart eine Selektion, die mit der Übernahme von Merkmalen der Samenmorphologie einhergeht. und Ölgehalt während der Domestizierung der Sojabohne | SLAF-Marker-Entwicklung |
| 2022 | Internationale Zeitschrift für Molekularwissenschaften | 6.208 | Identifizierung und Entwicklung von DNA-Markern für eine Weizen-Leymus mollis 2Ns (2D) Disomische Chromosomensubstitution | SLAF-Marker-Entwicklung |
| Jahr | Zeitschrift | IF | Titel | Anwendungen |
| 2023 | Grenzen der Pflanzenwissenschaft | 6,735 | QTL-Kartierung und Transkriptomanalyse des Zuckergehalts während der Fruchtreifung von Pyrus pyrifolia | Genetische Karte |
| 2022 | Zeitschrift für Pflanzenbiotechnologie | 8.154 | Die Identifizierung von ST1 offenbart eine Selektion, bei der während der Domestizierung der Sojabohne die Samenmorphologie und der Ölgehalt gemeinsam übertragen wurden.
| SNP-Aufruf |
| 2022 | Grenzen der Pflanzenwissenschaft | 6,623 | Genomweite Assoziationskartierung von Phänotypen nackter Gerste unter Dürrebedingungen.
| GWAS |