-
Interacción de la cromatina basada en Hi-C
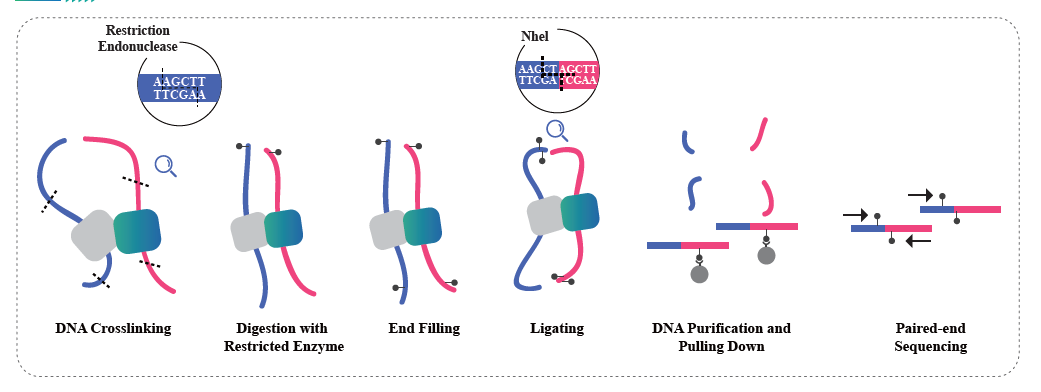
Hi-C es un método diseñado para capturar la configuración genómica mediante la combinación de interacciones basadas en la proximidad y la secuenciación de alto rendimiento. El método se basa en la reticulación de la cromatina con formaldehído, seguida de digestión y religación, de manera que solo los fragmentos unidos covalentemente formen productos de ligación. Mediante la secuenciación de estos productos de ligación, es posible estudiar la organización tridimensional del genoma. Hi-C permite estudiar la distribución de las porciones del genoma que están poco compactadas (compartimentos A, eucromatina) y que tienen mayor probabilidad de ser transcripcionalmente activas, y las regiones que están más compactadas (compartimentos B, heterocromatina). Hi-C también se puede utilizar para identificar dominios asociados topológicamente (TAD), regiones del genoma que tienen estructuras plegadas y que probablemente tengan patrones de expresión similares, y para identificar bucles de cromatina, regiones de ADN ancladas entre sí por proteínas y que a menudo están enriquecidas en elementos reguladores. El servicio de secuenciación Hi-C de BMKGene permite a los investigadores explorar las dimensiones espaciales de la genómica, abriendo nuevas vías para comprender la regulación del genoma y sus implicaciones en la salud y la enfermedad.
-
Secuenciación por inmunoprecipitación de cromatina (ChIP-seq)
La inmunoprecipitación de cromatina (CHIP) es una técnica que utiliza anticuerpos para enriquecer selectivamente las proteínas de unión al ADN y sus correspondientes dianas genómicas. Su integración con la secuenciación de nueva generación (NGS) permite el análisis genómico de las dianas de ADN asociadas a la modificación de histonas, factores de transcripción y otras proteínas de unión al ADN. Este enfoque dinámico permite comparar los sitios de unión en diversos tipos celulares, tejidos o condiciones. Las aplicaciones de ChIP-Seq abarcan desde el estudio de la regulación transcripcional y las vías de desarrollo hasta la elucidación de los mecanismos de las enfermedades, lo que la convierte en una herramienta indispensable para comprender los paisajes de regulación genómica y avanzar en el desarrollo de terapias.
Plataforma: Illumina NovaSeq
-
Secuenciación de bisulfito del genoma completo (WGBS)
Esta técnica, basada en el tratamiento del ADN con bisulfito para inducir la conversión de citosinas no metiladas en uracilo (C a U), sin alterar las citosinas metiladas, se erige como la metodología de referencia para la exploración en profundidad de la metilación del ADN, específicamente la quinta posición en la citosina (5-mC), un regulador fundamental de la expresión génica y la actividad celular.
Esta técnica ofrece una resolución de una sola base, lo que permite a los investigadores analizar exhaustivamente el metiloma y descubrir patrones de metilación anómalos en las muestras. Mediante el uso de WGBS, los científicos pueden obtener información sin precedentes sobre los patrones de metilación del genoma completo, lo que proporciona una comprensión más profunda de los mecanismos epigenéticos que subyacen a diversos procesos biológicos y enfermedades.

-
Ensayo de cromatina accesible a la transposasa mediante secuenciación de alto rendimiento (ATAC-seq)
ATAC-seq es una técnica de secuenciación de alto rendimiento utilizada para el análisis de la accesibilidad de la cromatina en todo el genoma. Su uso proporciona una comprensión más profunda de los complejos mecanismos de control epigenético global sobre la expresión génica. El método utiliza una transposasa Tn5 hiperactiva para fragmentar y marcar simultáneamente regiones de cromatina abierta mediante la inserción de adaptadores de secuenciación. La posterior amplificación por PCR da como resultado la creación de una biblioteca de secuenciación, que permite la identificación exhaustiva de regiones de cromatina abierta bajo condiciones espacio-temporales específicas. ATAC-seq proporciona una visión holística de los paisajes de cromatina accesibles, a diferencia de los métodos que se centran únicamente en los sitios de unión de factores de transcripción o en regiones específicas modificadas por histonas. Al secuenciar estas regiones de cromatina abierta, ATAC-seq revela regiones con mayor probabilidad de contener secuencias reguladoras activas y posibles sitios de unión de factores de transcripción, lo que ofrece información valiosa sobre la modulación dinámica de la expresión génica en todo el genoma.
-
Secuenciación de bisulfito de representación reducida (RRBS)
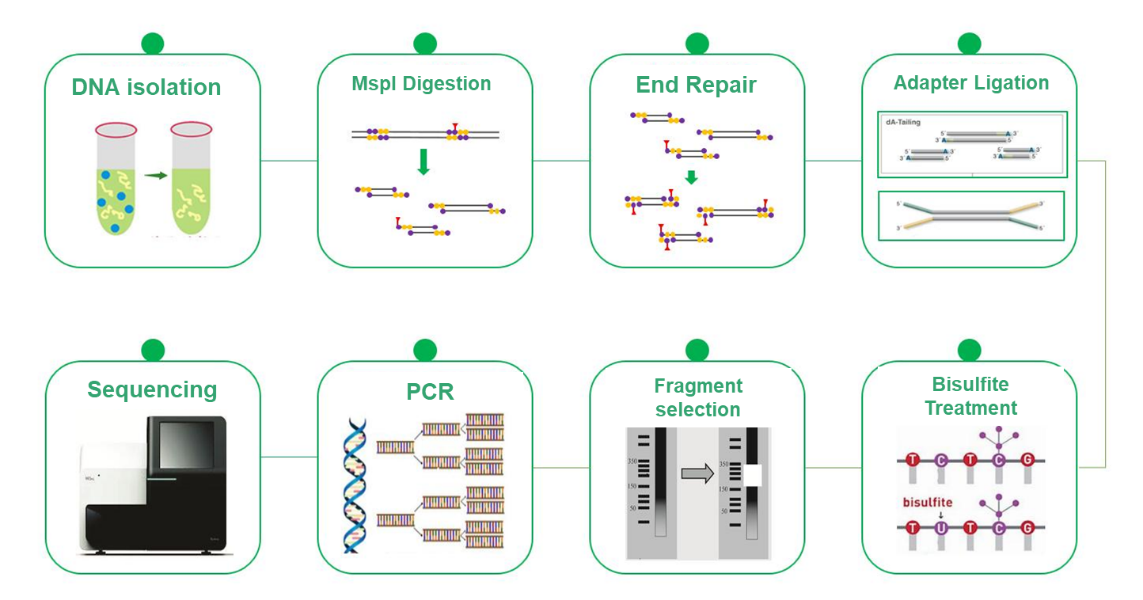
La secuenciación de bisulfito de representación reducida (RRBS) se basa en el enriquecimiento de regiones ricas en islas CpG mediante la digestión con MspI, seguida de la selección de fragmentos de 200-500/600 pares de bases. En consecuencia, solo se secuencian las regiones próximas a las islas CpG, mientras que aquellas con islas CpG distantes se excluyen del análisis. Este proceso, combinado con la secuenciación de bisulfito, permite la detección de alta resolución de la metilación del ADN, y el método de secuenciación PE150 se centra específicamente en los extremos de los insertos en lugar de en la parte central, lo que aumenta la eficiencia del perfilado de metilación.
Esta técnica se ha consolidado como una alternativa rentable y eficiente a la secuenciación de bisulfito del genoma completo (WGBS) en la investigación de la metilación del ADN. Si bien la WGBS proporciona información exhaustiva al examinar todo el genoma con resolución de una sola base, su elevado coste puede ser un factor limitante. La técnica RRBS mitiga estratégicamente este problema mediante el análisis selectivo de una porción representativa del genoma. Esta metodología constituye una herramienta invaluable que permite realizar investigaciones rentables sobre la metilación del ADN y contribuye al avance del conocimiento de los mecanismos epigenéticos.