-
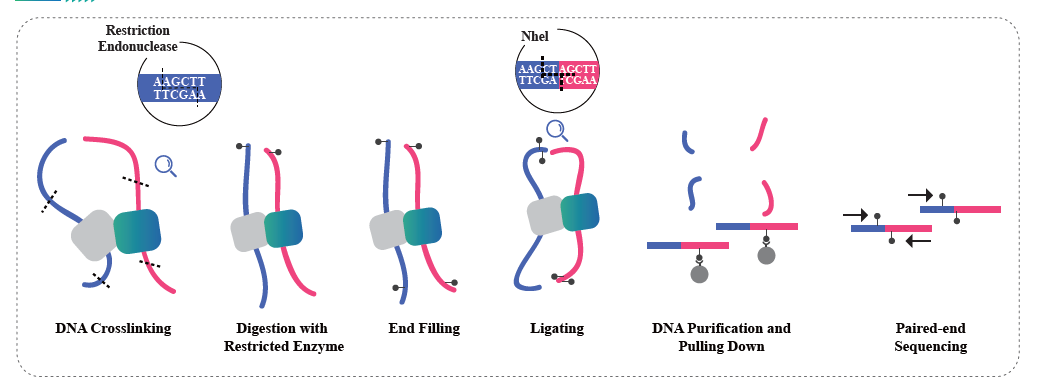
Interacción da cromatina baseada en Hi-C
Hi-C é un método deseñado para capturar a configuración xenómica combinando as interaccións baseadas na proximidade e a secuenciación de alto rendemento. O método baséase na reticulación da cromatina con formaldehido, seguida de dixestión e religación de xeito que só os fragmentos que estean unidos covalentemente formen produtos de ligación. Ao secuenciar estes produtos de ligación, é posible estudar a organización 3D do xenoma. Hi-C permite estudar a distribución das porcións do xenoma que están lixeiramente empaquetadas (compartimentos A, eucromatina) e que teñen máis probabilidades de seren transcricionalmente activas, e as rexións que están máis compactas (compartimentos B, heterocromatina). Hi-C tamén se pode usar para identificar Dominios Topoloxicamente Asociados (TAD), rexións do xenoma que teñen estruturas pregadas e que probablemente teñan patróns de expresión similares, e para identificar bucles de cromatina, rexións de ADN que están ancoradas entre si por proteínas e que a miúdo están enriquecidas en elementos reguladores. O servizo de secuenciación Hi-C de BMKGene permite aos investigadores explorar as dimensións espaciais da xenómica, abrindo novas vías para comprender a regulación do xenoma e as súas implicacións na saúde e as enfermidades.
-
Secuenciación por inmunoprecipitación de cromatina (ChIP-seq)
A inmunoprecipitación de cromatina (CHIP) é unha técnica que aproveita os anticorpos para enriquecer selectivamente as proteínas de unión ao ADN e as súas correspondentes dianas xenómicas. A súa integración coa NGS permite a elaboración de perfís a nivel xenómico de dianas de ADN asociadas á modificación de histonas, factores de transcrición e outras proteínas de unión ao ADN. Esta abordaxe dinámica permite comparacións de sitios de unión en diversos tipos de células, tecidos ou condicións. As aplicacións de ChIP-Seq abarcan desde o estudo da regulación transcricional e as vías de desenvolvemento ata a elucidación dos mecanismos das enfermidades, o que a converte nunha ferramenta indispensable para comprender as paisaxes da regulación xenómica e avanzar no coñecemento terapéutico.
Plataforma: Illumina NovaSeq
-
Secuenciación de bisulfito do xenoma completo (WGBS)
Esta técnica, baseada no tratamento do ADN con bisulfito para inducir a conversión de citosinas non metiladas en uracilo (C a U), deixando as citosinas metiladas sen cambios, constitúese a metodoloxía de referencia para a exploración en profundidade da metilación do ADN, concretamente a quinta posición na citosina (5-mC), un regulador fundamental da expresión xénica e da actividade celular.
Esta técnica ofrece unha resolución nunha soa base, o que permite aos investigadores investigar exhaustivamente o metiloma e descubrir patróns de metilación anormais dentro das mostras. Ao empregar WGBS, os científicos poden obter información sen precedentes sobre as paisaxes de metilación a nivel de todo o xenoma, proporcionando unha comprensión matizada dos mecanismos epixenéticos que subxacen a diversos procesos biolóxicos e enfermidades.

-
Ensaio para a cromatina accesible por transposase con secuenciación de alto rendemento (ATAC-seq)
ATAC-seq é unha técnica de secuenciación de alto rendemento empregada para a análise da accesibilidade da cromatina a nivel xenómico. O seu uso proporciona unha comprensión máis profunda dos complexos mecanismos do control epixenético global sobre a expresión xénica. O método emprega unha transposase Tn5 hiperactiva para fragmentar e etiquetar simultaneamente as rexións abertas da cromatina mediante a inserción de adaptadores de secuenciación. A posterior amplificación por PCR resulta na creación dunha biblioteca de secuenciación, que permite a identificación exhaustiva das rexións abertas da cromatina en condicións espazo-temporais específicas. ATAC-seq proporciona unha visión holística das paisaxes accesibles da cromatina, a diferenza dos métodos que se centran unicamente en sitios de unión de factores de transcrición ou en rexións específicas modificadas por histonas. Ao secuenciar estas rexións abertas da cromatina, ATAC-seq revela rexións con maior probabilidade de ter secuencias reguladoras activas e posibles sitios de unión de factores de transcrición, o que ofrece información valiosa sobre a modulación dinámica da expresión xénica en todo o xenoma.
-
Secuenciación de bisulfito de representación reducida (RRBS)
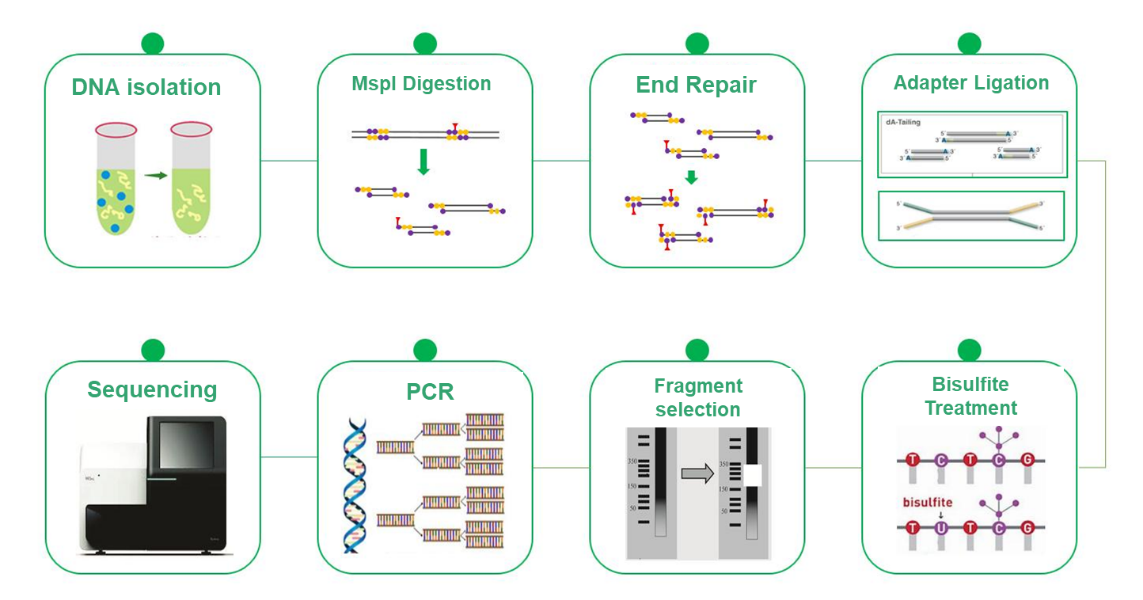
A secuenciación con bisulfito de representación reducida (RRBS) baséase no enriquecemento das rexións ricas en illas CpG mediante a clivaxe de MspI seguida da selección de tamaño de fragmentos de 200-500/600 bps. En consecuencia, só se secuencian as rexións proximais ás illas CpG, mentres que as que teñen illas CpG distantes exclúense da análise. Este proceso, combinado coa secuenciación con bisulfito, permite a detección de alta resolución da metilación do ADN, e o enfoque de secuenciación, PE150, céntrase especificamente nos extremos dos insertos en lugar do medio, o que aumenta a eficiencia da elaboración de perfís de metilación.
Esta técnica xurdiu como unha alternativa rendible e eficiente á secuenciación con bisulfito do xenoma completo (WGBS) na investigación da metilación do ADN. Aínda que a WGBS proporciona información exhaustiva ao examinar todo o xenoma a unha resolución de base única, o seu alto custo pode ser un factor limitante, que a RRBS mitiga estratexicamente ao analizar selectivamente unha porción representativa do xenoma. Esta metodoloxía é unha ferramenta valiosa que permite a investigación rendible da metilación do ADN e avanza no coñecemento dos mecanismos epixenéticos.