Genomika porównawcza


Zalety usługi
●Obszerna wiedza specjalistyczna i dorobek publikacyjny:dzięki zgromadzonym środkom BMKGene ukończyło ponad 90 projektów z zakresu genomiki porównawczej, a ich skumulowany współczynnik wpływu wyniósł 900.
●Kompleksowa analiza bioinformatyczna:pakiet analiz zawiera osiem najczęściej wymaganych analiz, dostarczając dobrze zaprojektowane, gotowe do publikacji rysunki i umożliwiając łatwą interpretację wyników
●Wysoko wykwalifikowany zespół bioinformatyczny i krótki cykl analiz:dzięki bogatemu doświadczeniu w analizie genomiki porównawczej zespół BMKGene realizuje zróżnicowane, spersonalizowane wymagania analityczne w krótkim czasie realizacji
●Wsparcie posprzedażowe:Nasze zaangażowanie wykracza poza ukończenie projektu i obejmuje 3-miesięczny okres obsługi posprzedażowej. W tym czasie oferujemy monitorowanie projektu, pomoc w rozwiązywaniu problemów oraz sesje pytań i odpowiedzi, aby odpowiedzieć na wszelkie pytania dotyczące wyników.
Specyfikacje usług
| Szacowany czas realizacji | Liczba gatunków | Ćwiczenie |
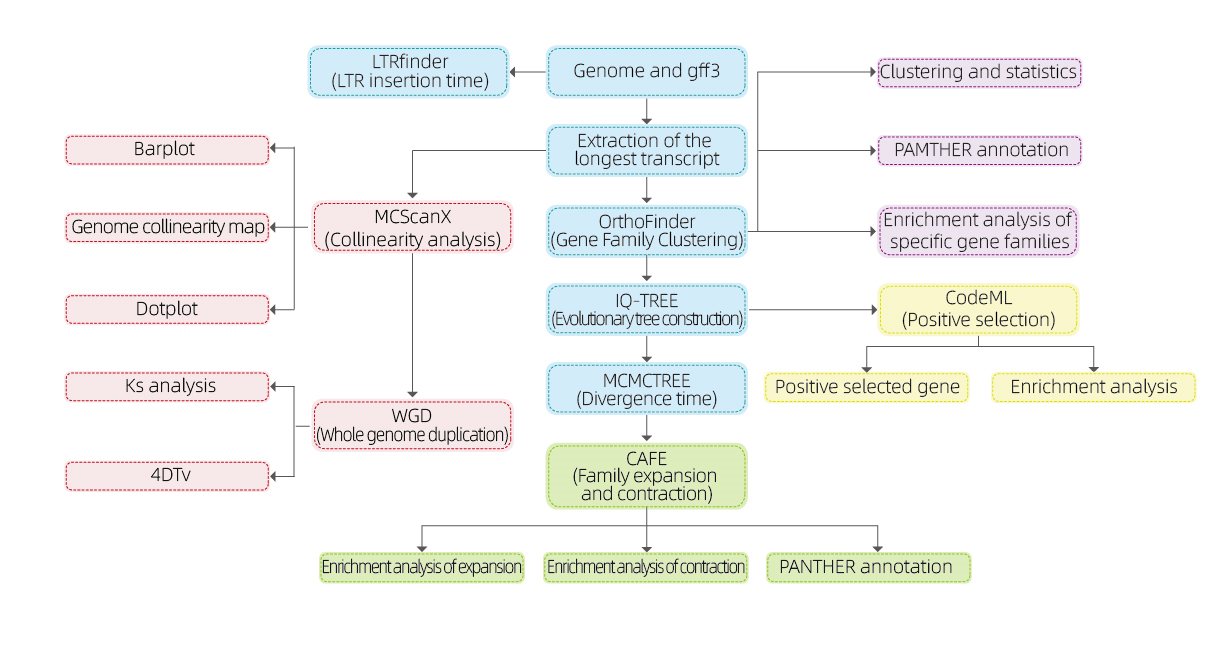
| 30 dni roboczych | 6 - 12 | Grupowanie rodzin genów Rozszerzanie i kurczenie się rodziny genów Konstrukcja drzewa filogenetycznego Oszacowanie czasu rozbieżności (wymagana kalibracja skamieniałości) Czas wstawienia LTR (dla roślin) Duplikacja całego genomu (dla roślin) Presja selekcyjna Analiza synteny |
Analizy bioinformatyczne
● Rodzina genów
● Filogenetyka
● Czas rozbieżności
● Presja selekcyjna
● Analiza syntenii
Wymagania dotyczące próbek i dostawa
Przykładowe wymagania:
Tkanka lub DNA do sekwencjonowania i składania genomu
Do tkanek
| Gatunek | Tkanka | Ankieta | Pacbio CCS |
| Zwierzę | Tkanka trzewna | ≥ 0,2 g | ≥ 1 g |
| Tkanka mięśniowa | |||
| Krew ssaków | ≥ 0,3 ml | ≥ 1 ml | |
| Krew drobiowa/rybia | ≥ 0,05 ml | ≥ 0,1 ml | |
| Owad | ≥ 0,2 g | ≥ 1 g | |
| Zakład | Świeży liść | ≥ 0,5 g | ≥ 2 g |
| Organizm wodny | Tkanka mięśniowa | ≥ 0,3 g | ≥ 1,5 g |
| Glony | ≥ 0,5 g | ≥ 3,0 g | |
| Komórki | Komórki hodowane | ≥ 1x10⁶ | ≥ 5x10⁶ |
Dane
Pliki sekwencji genomu (.fasta) i pliki adnotacji (.gff3) blisko spokrewnionych gatunków
Przepływ pracy serwisowej
Projekt eksperymentu
Dostawa próbek
Budowa biblioteki
Sekwencjonowanie
Analiza danych
Usługi posprzedażowe
*Wyniki demonstracyjne pokazane tutaj pochodzą wyłącznie z genomów opublikowanych w Biomarker Technologies
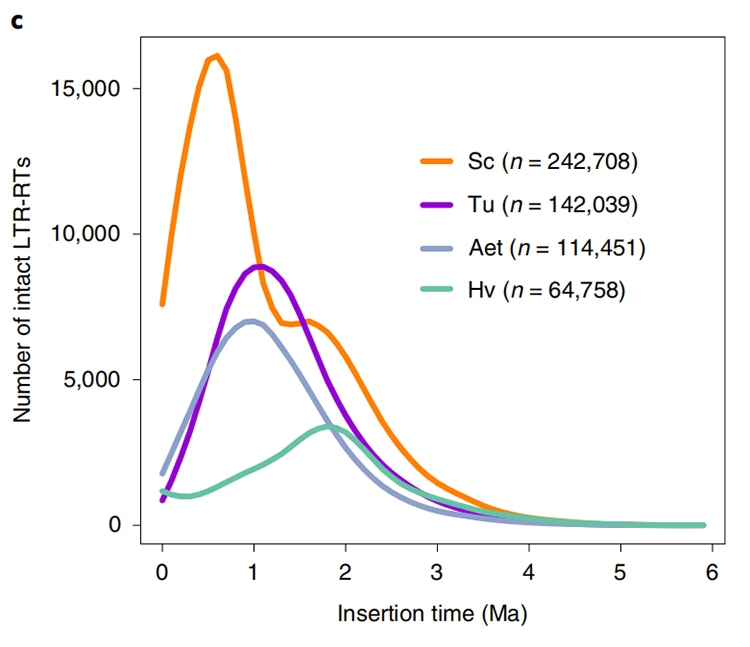
1. Oszacowanie czasu insercji LTR: Rysunek przedstawia unikalny bimodalny rozkład czasu insercji LTR-RT w genomie żyta wieprzowego w porównaniu z innymi gatunkami. Ostatni szczyt nastąpił około 0,5 miliona lat temu.
Li Guang i wsp.,Genetyka natury, 2021
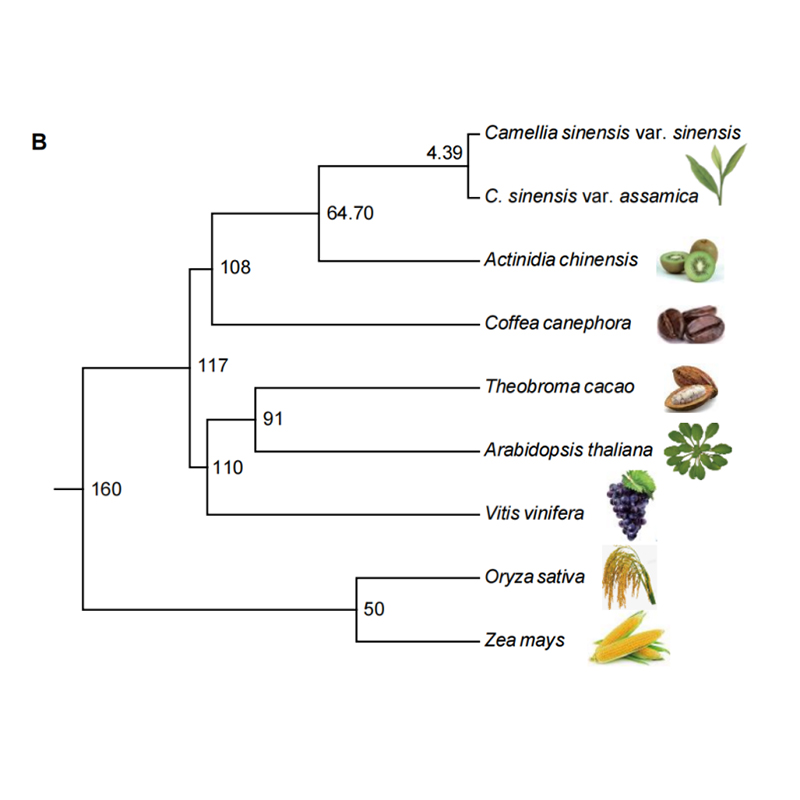
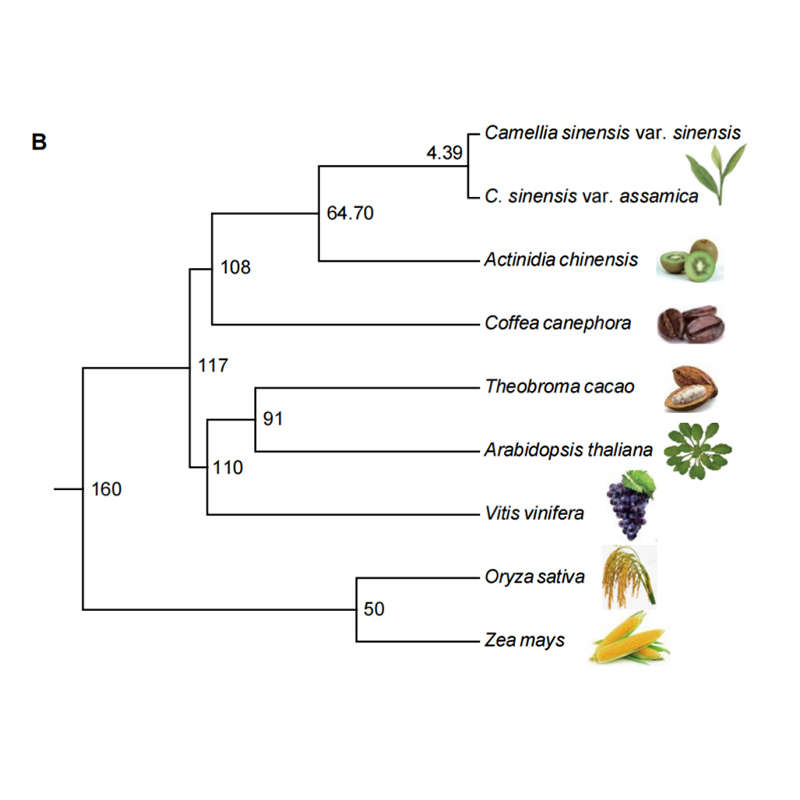
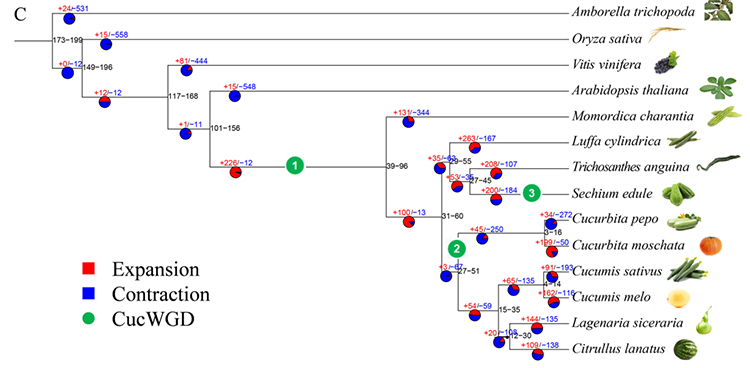
2. Filogeneza i analiza rodziny genów u chayote (Sechium edule): Analizując chayote i 13 innych spokrewnionych gatunków w tej samej rodzinie genów, stwierdzono, że chayote jest najbliżej spokrewniony z tykwą wężową (Trichosanthes anguina). Chayote pochodzący z tykwy wężowej zaobserwowano około 27–45 milionów lat temu, a duplikację całego genomu (WGD) zaobserwowano u chayote w okresie 25–4 milionów lat temu, co jest trzecim przypadkiem WGD u dyniowatych.
Fu A i wsp.,Badania ogrodnicze, 2021
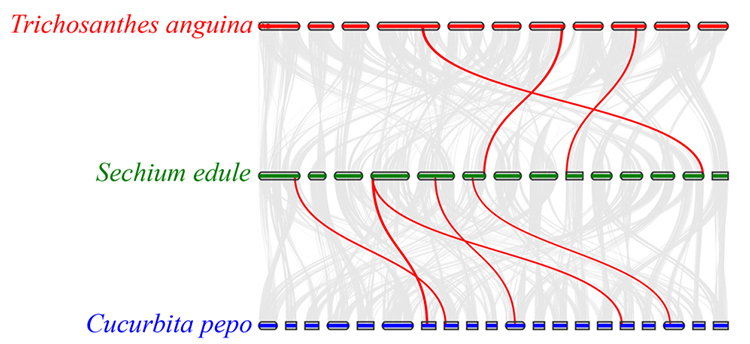
3. Analiza synteny: Niektóre geny związane z fitohormonami w rozwoju owoców wykryto u chayote, tykwy wężowej i dyni. Korelacja między chayote a dynią jest nieco wyższa niż między chayote a tykwą wężową.
Fu A i wsp.,Badania ogrodnicze, 2021
4. Analiza rodziny genów: wzbogacenie KEGG w odniesieniu do ekspansji i kontrakcji rodziny genów w genomach G. thurberi i G. davidsonii wykazało, że geny związane z biosyntezą steroidów i biosyntezą brassinosteroidów uległy ekspansji.
Yang Z i wsp.,BMC Biologia, 2021
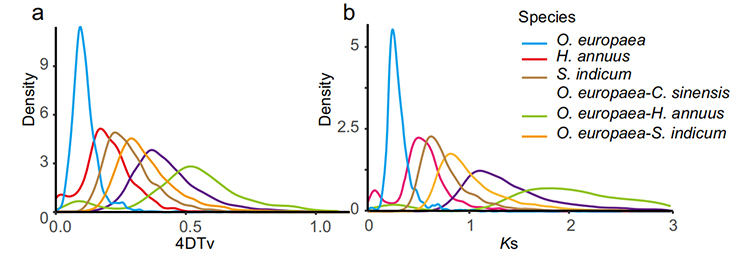
5. Analiza duplikacji całego genomu: analiza dystrybucji 4DTV i Ks wykazała duplikację całego genomu. Szczyty duplikacji wewnątrzgatunkowych wskazywały na duplikację. Szczyty duplikacji międzygatunkowych wskazywały na specjację. Analiza wykazała, że w porównaniu z trzema innymi blisko spokrewnionymi gatunkami, O. europaea przeszła duplikację genu na dużą skalę w ostatnim czasie.
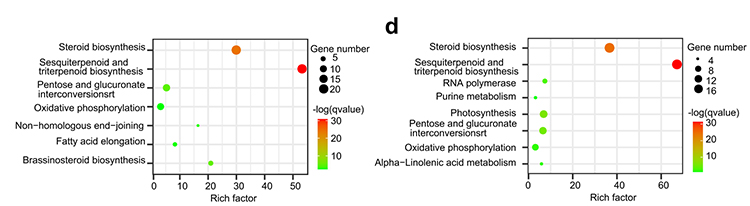
Rao G i wsp.,Badania ogrodnicze, 2021
Sprawa BMK
Róża bez kolców: spostrzeżenia genomiczne powiązane z adaptacją do wilgoci
Opublikowany: Narodowy Przegląd Naukowy, 2021
Strategia sekwencjonowania:
'Basye'egoBezcierniowy' (R.Wichurainan) genom:
Około 93 X PacBio + około 90 X Nanopore + 267 X Illumina
Kluczowe wyniki
1. Wysokiej jakości genom R. wichuraiana skonstruowano przy użyciu technik sekwencjonowania długich odczytów, co pozwoliło na uzyskanie genomu o wielkości 530,07 Mb (szacowany rozmiar genomu wynosił około 525,9 Mb metodą cytometrii przepływowej i 525,5 Mb metodą przeglądu genomu; heterozygotyczność wynosiła około 1,03%). Oszacowany wynik BUSCO wyniósł 93,9%. W porównaniu z genomem „Old blush” (haploOB), jakość i kompletność tego genomu potwierdzono dokładnością pojedynczych zasad oraz wskaźnikiem montażu LTR (LAI = 20,03). Genom R. wchuraiana zawiera 32 674 geny kodujące białka.
2. Wspólna analiza multiomiczna, obejmująca genomikę porównawczą, transkryptomikę i analizę QTL populacji genetycznej, ujawniła kluczową specjację między R. wichuraiana a Rosa chinensis. Ponadto zmienność ekspresji pokrewnych genów w QTL prawdopodobnie była związana z wzorcem kolców na łodydze.
Porównawcza analiza genomiczna odmian Basye'a Thornless i Rosa chinensis, obejmująca analizę syntenii, klasterów rodzin genów oraz analizę ekspansji i kontrakcji, ujawniła dużą liczbę wariantów, które były powiązane z kluczowymi cechami róż. Wyjątkowa ekspansja w rodzinach genów NAC i FAR1/FRS najprawdopodobniej była związana z odpornością na czarną plamistość.
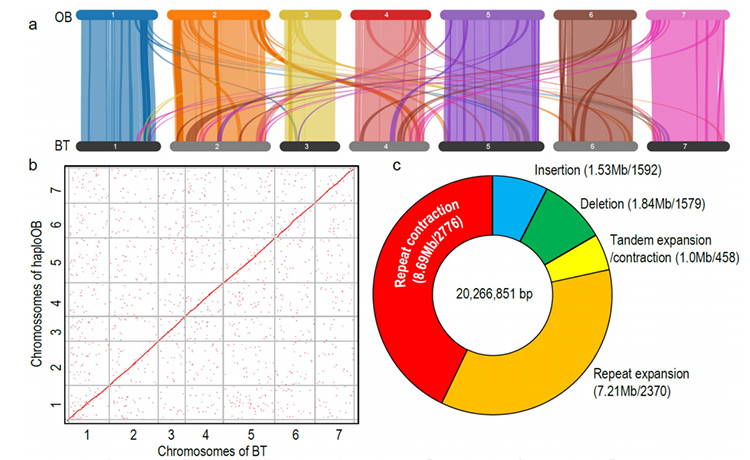
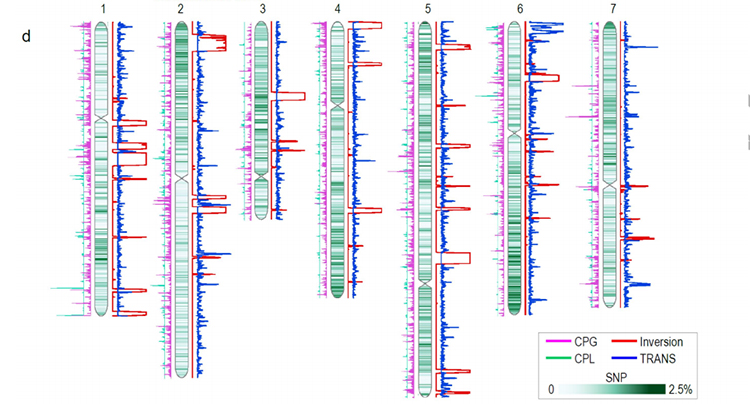
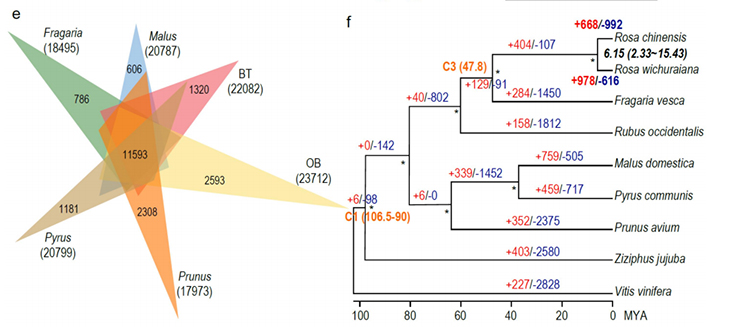
Porównawcza analiza genomiczna genomów BT i haploOB.
Zhong, M. i in. „Róża bez kolców: spostrzeżenia genomiczne powiązane z adaptacją do wilgoci”Narodowy Przegląd Naukowy, 2021;, nwab092.