-
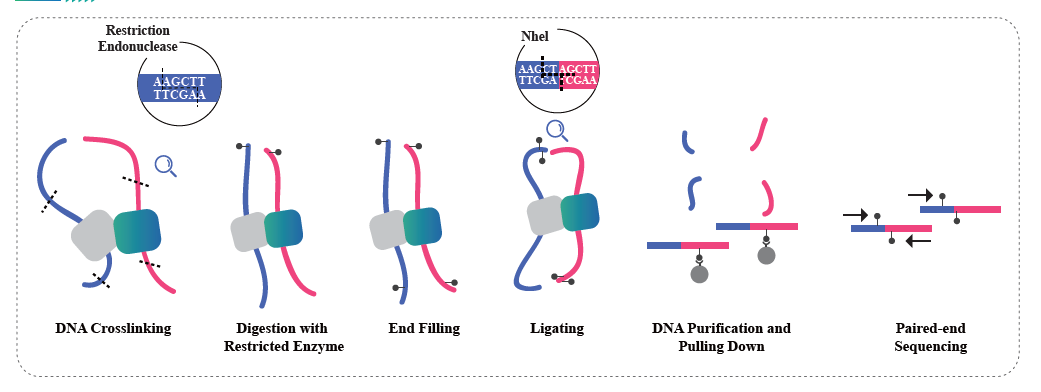
Interakcja chromatyny oparta na Hi-C
Hi-C to metoda opracowana w celu uchwycenia konfiguracji genomu poprzez połączenie sondowania interakcji opartych na bliskości z sekwencjonowaniem wysokoprzepustowym. Metoda ta opiera się na sieciowaniu chromatyny formaldehydem, a następnie trawieniu i ponownej ligacji w taki sposób, że tylko fragmenty kowalencyjnie połączone utworzą produkty ligacji. Sekwencjonowanie tych produktów ligacji umożliwia badanie trójwymiarowej organizacji genomu. Hi-C umożliwia badanie rozmieszczenia fragmentów genomu o niskim upakowaniu (kompartymenty A, euchromatyna) i większym prawdopodobieństwie aktywności transkrypcyjnej, a także regionów o większym upakowaniu (kompartymenty B, heterochromatyna). Hi-C może być również używana do identyfikacji domen powiązanych topologicznie (TAD), czyli regionów genomu o pofałdowanej strukturze i prawdopodobnie podobnych wzorcach ekspresji, a także do identyfikacji pętli chromatyny, czyli regionów DNA zakotwiczonych przez białka i często wzbogaconych w elementy regulatorowe. Usługa sekwencjonowania Hi-C firmy BMKGene umożliwia naukowcom eksplorację przestrzennych wymiarów genomiki, otwierając nowe możliwości zrozumienia regulacji genomu i jej wpływu na zdrowie i chorobę.
-
Sekwencjonowanie immunoprecypitacji chromatyny (ChIP-seq)
Immunoprecypitacja chromatyny (CHIP) to technika wykorzystująca przeciwciała do selektywnego wzbogacania białek wiążących DNA i odpowiadających im celów genomicznych. Jej integracja z NGS umożliwia profilowanie w całym genomie celów DNA związanych z modyfikacją histonów, czynnikami transkrypcyjnymi i innymi białkami wiążącymi DNA. To dynamiczne podejście umożliwia porównywanie miejsc wiązania w różnych typach komórek, tkankach i stanach chorobowych. Zastosowania ChIP-Seq obejmują badanie regulacji transkrypcji i szlaków rozwojowych, a także wyjaśnianie mechanizmów chorobowych, co czyni ją niezbędnym narzędziem do zrozumienia mechanizmów regulacji genomicznej i pogłębienia wiedzy terapeutycznej.
Platforma: Illumina NovaSeq
-
Sekwencjonowanie całego genomu bisulfitem (WGBS)
Ta technika, oparta na bisulfitowym traktowaniu DNA w celu wywołania konwersji niemetylowanych cytozyn do uracylu (C do U), przy jednoczesnym pozostawieniu metylowanych cytozyn bez zmian, jest złotym standardem metodologii dogłębnej eksploracji metylacji DNA, szczególnie piątej pozycji w cytozynie (5-mC), kluczowym regulatorze ekspresji genów i aktywności komórkowej.
Technika ta oferuje rozdzielczość na poziomie pojedynczej zasady, umożliwiając badaczom kompleksowe badanie metylomu i wykrywanie nieprawidłowych wzorców metylacji w próbkach. Wykorzystując WGBS, naukowcy mogą uzyskać niezrównany wgląd w procesy metylacji w całym genomie, zapewniając niuanse w zrozumieniu mechanizmów epigenetycznych leżących u podstaw różnych procesów biologicznych i chorób.

-
Badanie chromatyny dostępnej dla transpozazy z wykorzystaniem sekwencjonowania o wysokiej przepustowości (ATAC-seq)
ATAC-seq to wysokoprzepustowa technika sekwencjonowania wykorzystywana do analizy dostępności chromatyny w całym genomie. Zapewnia ona głębsze zrozumienie złożonych mechanizmów globalnej kontroli epigenetycznej nad ekspresją genów. Metoda wykorzystuje hiperaktywną transpozazę Tn5 do jednoczesnej fragmentacji i znakowania otwartych regionów chromatyny poprzez wstawianie adapterów sekwencjonujących. Następnie amplifikacja PCR prowadzi do utworzenia biblioteki sekwencjonowania, która umożliwia kompleksową identyfikację otwartych regionów chromatyny w określonych warunkach czasoprzestrzennych. ATAC-seq zapewnia holistyczny obraz dostępnych struktur chromatyny, w przeciwieństwie do metod koncentrujących się wyłącznie na miejscach wiązania czynników transkrypcyjnych lub specyficznych regionach modyfikowanych histonowo. Sekwencjonując te otwarte regiony chromatyny, ATAC-seq ujawnia regiony o większym prawdopodobieństwie aktywnych sekwencji regulacyjnych i potencjalnych miejsc wiązania czynników transkrypcyjnych, oferując cenne informacje na temat dynamicznej modulacji ekspresji genów w całym genomie.
-
Sekwencjonowanie bisulfitowe o zredukowanej reprezentacji (RRBS)
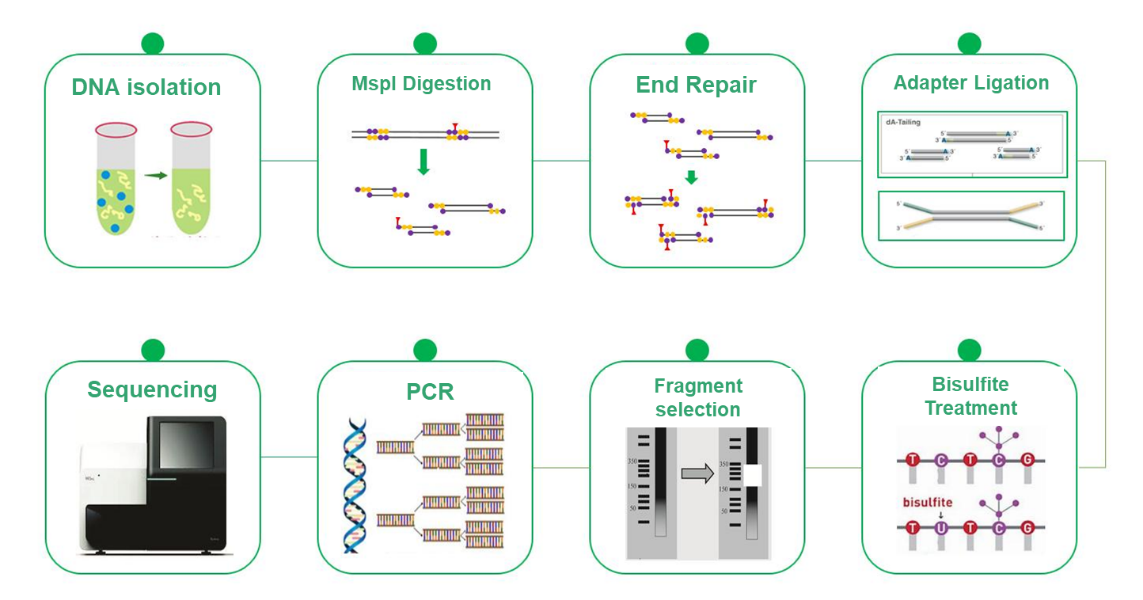
Sekwencjonowanie bisulfitowe o zredukowanej reprezentacji (RRBS) opiera się na wzbogaceniu regionów bogatych w wyspy CpG poprzez rozszczepienie MspI, a następnie selekcji wielkości fragmentów o długości 200-500/600 pb. W rezultacie sekwencjonowane są tylko regiony położone blisko wysp CpG, natomiast te z odległymi wyspami CpG są wykluczane z analizy. Ten proces, w połączeniu z sekwencjonowaniem bisulfitowym, umożliwia wysokorozdzielczą detekcję metylacji DNA, a metoda sekwencjonowania PE150 koncentruje się na końcach insertów, a nie na ich środku, zwiększając wydajność profilowania metylacji.
Technika ta stała się opłacalną i wydajną alternatywą dla sekwencjonowania bisulfitowego całego genomu (WGBS) w badaniach nad metylacją DNA. Chociaż WGBS zapewnia kompleksowy wgląd poprzez badanie całego genomu z rozdzielczością pojedynczych zasad, jej wysoki koszt może stanowić czynnik ograniczający, a RRBS strategicznie łagodzi to wyzwanie, selektywnie analizując reprezentatywny fragment genomu. Ta metodologia jest nieocenionym narzędziem, które umożliwia opłacalne badania nad metylacją DNA i pogłębia wiedzę na temat mechanizmów epigenetycznych.