Gotowe biblioteki Illumina
Cechy
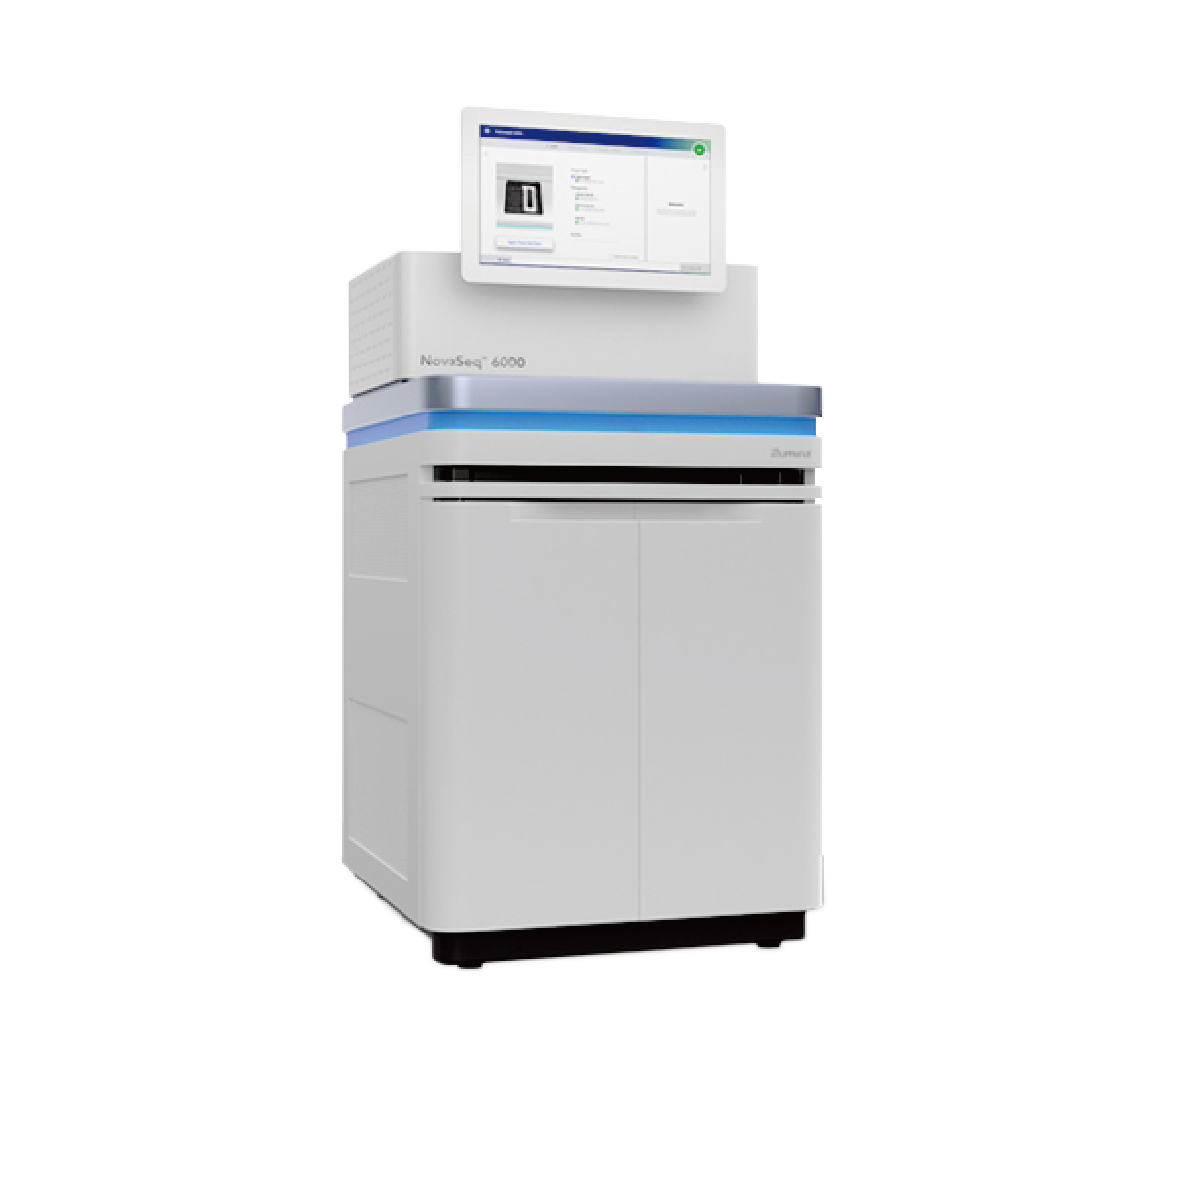
●Platformy:Illumina NovaSeq 6000 i NovaSeq X Plus
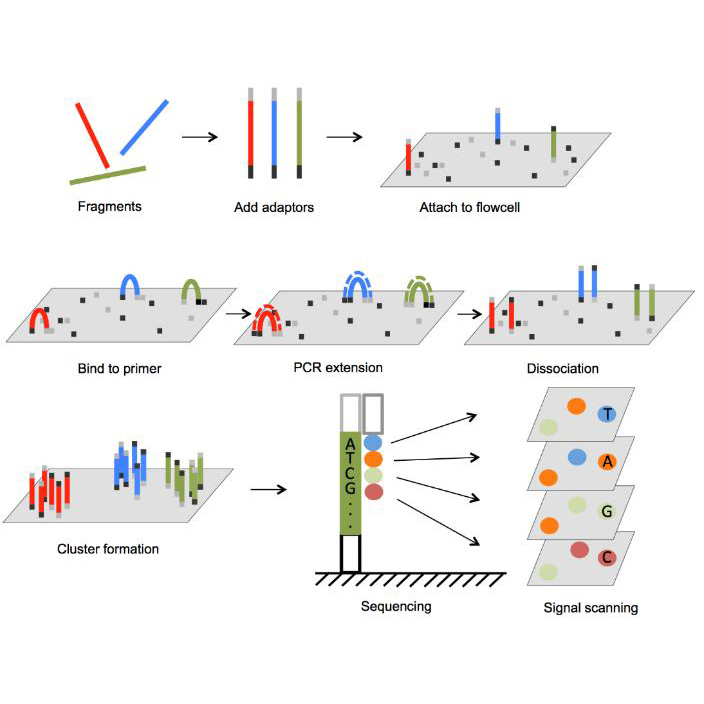
●Tryby sekwencjonowania:PE150 i PE250
●Kontrola jakości bibliotek przed sekwencjonowaniem
●Kontrola jakości i dostarczanie danych sekwencjonowania:dostarczanie raportu kontroli jakości i surowych danych w formacie fastq po demultipleksowaniu i filtrowaniu odczytów Q30
Zalety usługi
●Wszechstronność usług sekwencjonowania:Klient może wybrać sekwencjonowanie według toru, komórki przepływowej lub według ilości wymaganych danych (częściowe sekwencjonowanie torów).
●Bogate doświadczenie w zakresie platformy sekwencjonowania Illumina:z tysiącami zamkniętych projektów o różnym profilu.
●Dostarczenie raportu kontroli jakości sekwencjonowania:z metrykami jakości, dokładnością danych i ogólną wydajnością projektu sekwencjonowania.
●Proces sekwencjonowania dojrzałego:z krótkim czasem realizacji.
●Rygorystyczna kontrola jakości:stosujemy surowe wymogi kontroli jakości, aby zagwarantować dostarczanie wyników o niezmiennie wysokiej jakości.
Przykładowe platformy
| Platforma | Komórka przepływowa | Tryb sekwencjonowania | Jednostka | Szacowany wynik |
| NovaSeq X | 10B (8 pasów) | PE150 | Pojedynczy pas ruchu Częściowy pas ruchu | 375 Gb/pasmo |
| 25B (8 pasów) | PE150 | Pojedynczy pas ruchu Częściowy pas ruchu | 1000 Gb/pasmo | |
| NovaSeq 6000 | Komórka przepływowa SP (2 ścieżki) | PE250 | Komórka przepływowa Pojedynczy pas ruchu Częściowy pas ruchu | 325-400 M odczytów / Pas |
| Komórka przepływowa S4 (4 tory) | PE150 | Komórka przepływowa Pojedynczy pas ruchu Częściowy pas ruchu | ~800 Gb/pasmo |
Przykładowe wymagania
| Ilość danych (Gb) | Stężenie (qPCR) PE150 | Stężenie (qPCR) PE250 | Tom | |
| Częściowy pas ruchu
| G ≤ 10 | ≥ 1 nM | ≥ 2nM | ≥ 25 μl |
| 10 < G ≤ 50 | ≥ 2 nM | ≥ 3nM | ≥ 25 μl | |
| 50 < G ≤ 100 | ≥ 3 nM | ≥ 4nM | ≥ 25 μl | |
| G > 100 | ≥ 4 nM | ≥ 4nM | ≥ 25 μl | |
| Pojedynczy pas ruchu | Na pas ruchu | ≥ 1,5 nM/pula biblioteczna | ≥ 2 nM/pula biblioteczna | ≥ 25 µL/pula biblioteczna |
Oprócz stężenia i całkowitej ilości, wymagany jest także odpowiedni wzór szczytowy.
Uwaga: Sekwencjonowanie ścieżek w bibliotekach o niskiej różnorodności wymaga wprowadzenia impulsu PhiX w celu zapewnienia niezawodnego wywoływania zasad.
Zalecamy przesłanie wstępnie skompletowanych bibliotek jako próbek do sekwencjonowania ścieżek. Jeśli chcesz, aby BMKGENE przeprowadził skompletowanie bibliotek, zapoznaj się z wymaganiami dotyczącymi bibliotek dla częściowego sekwencjonowania ścieżek.
Rozmiar biblioteki (mapa szczytowa)
W przypadku sekwencjonowania PE150 rozmiar wstawki powinien wynosić 300–400 pb (bez adapterów); w przypadku sekwencjonowania PE250 rozmiar wstawki powinien wynosić 150–500 pb (bez adapterów).
Biblioteki powinny mieć pojedynczy główny pik, nie powinny zawierać zanieczyszczeń adaptera ani dimerów starterów.
Skontaktuj się z nami, jeśli Twoje próbki nie spełniają wymagań dotyczących materiałów wyjściowych.
Przepływ pracy serwisowej
Kontrola jakości biblioteki
Sekwencjonowanie
Kontrola jakości danych
Realizacja projektu
Raport kontroli jakości biblioteki
Przed sekwencjonowaniem sporządzany jest raport na temat jakości biblioteki, oceniający ilość biblioteki i stopień fragmentacji.
Raport kontroli jakości sekwencjonowania
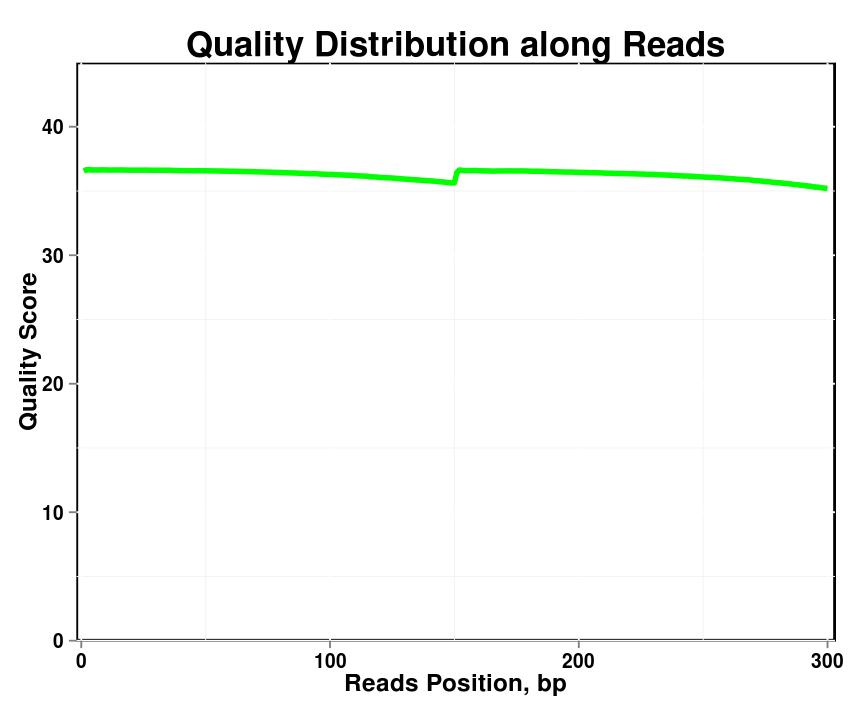
Tabela 1. Statystyki danych sekwencjonowania.
| Identyfikator próbki | BMKID | Surowe odczyty | Surowe dane (bp) | Czyste odczyty (%) | Q20(%) | Q30(%) | GC(%) |
| C_01 | BMK_01 | 22 870 120 | 6 861 036 000 | 96,48 | 99,14 | 94,85 | 36,67 |
| C_02 | BMK_02 | 14 717 867 | 4 415 360 100 | 96,00 | 98,95 | 93,89 | 37.08 |
Rysunek 1. Dystrybucja jakości wzdłuż odczytów w każdej próbce
Rysunek 2. Dystrybucja zawartości bazowej
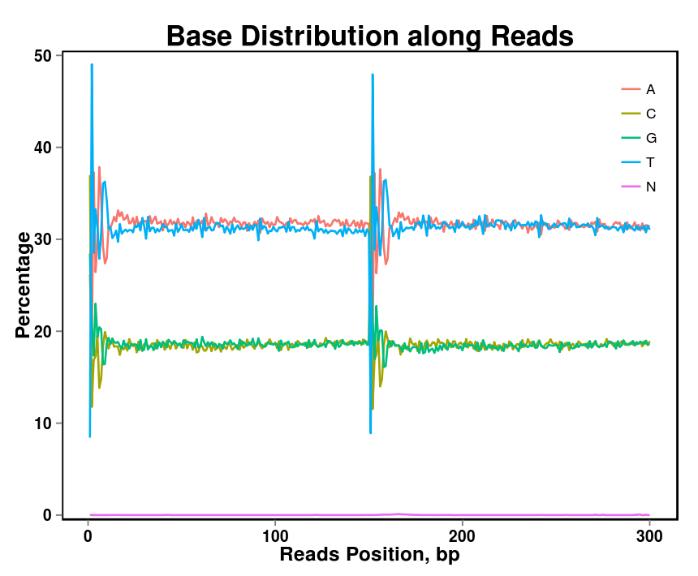
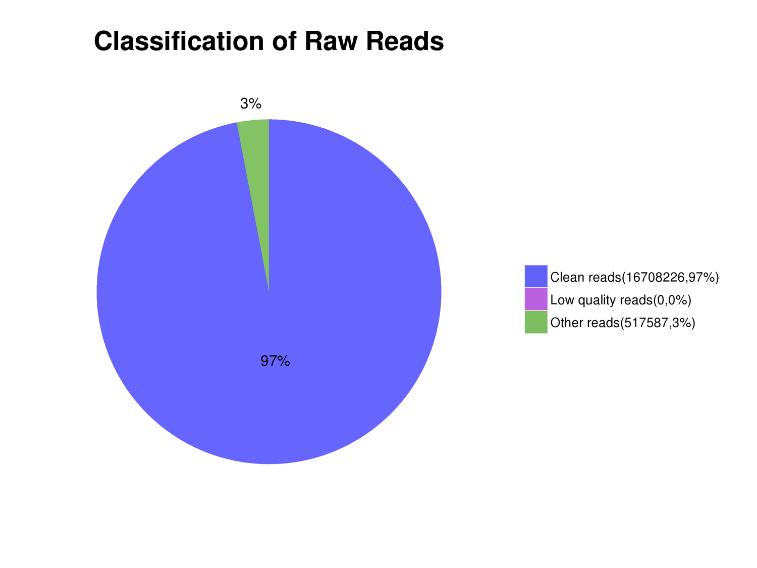
Rysunek 3. Dystrybucja odczytanej zawartości w danych sekwencjonowania