Analiza asocjacji w całym genomie
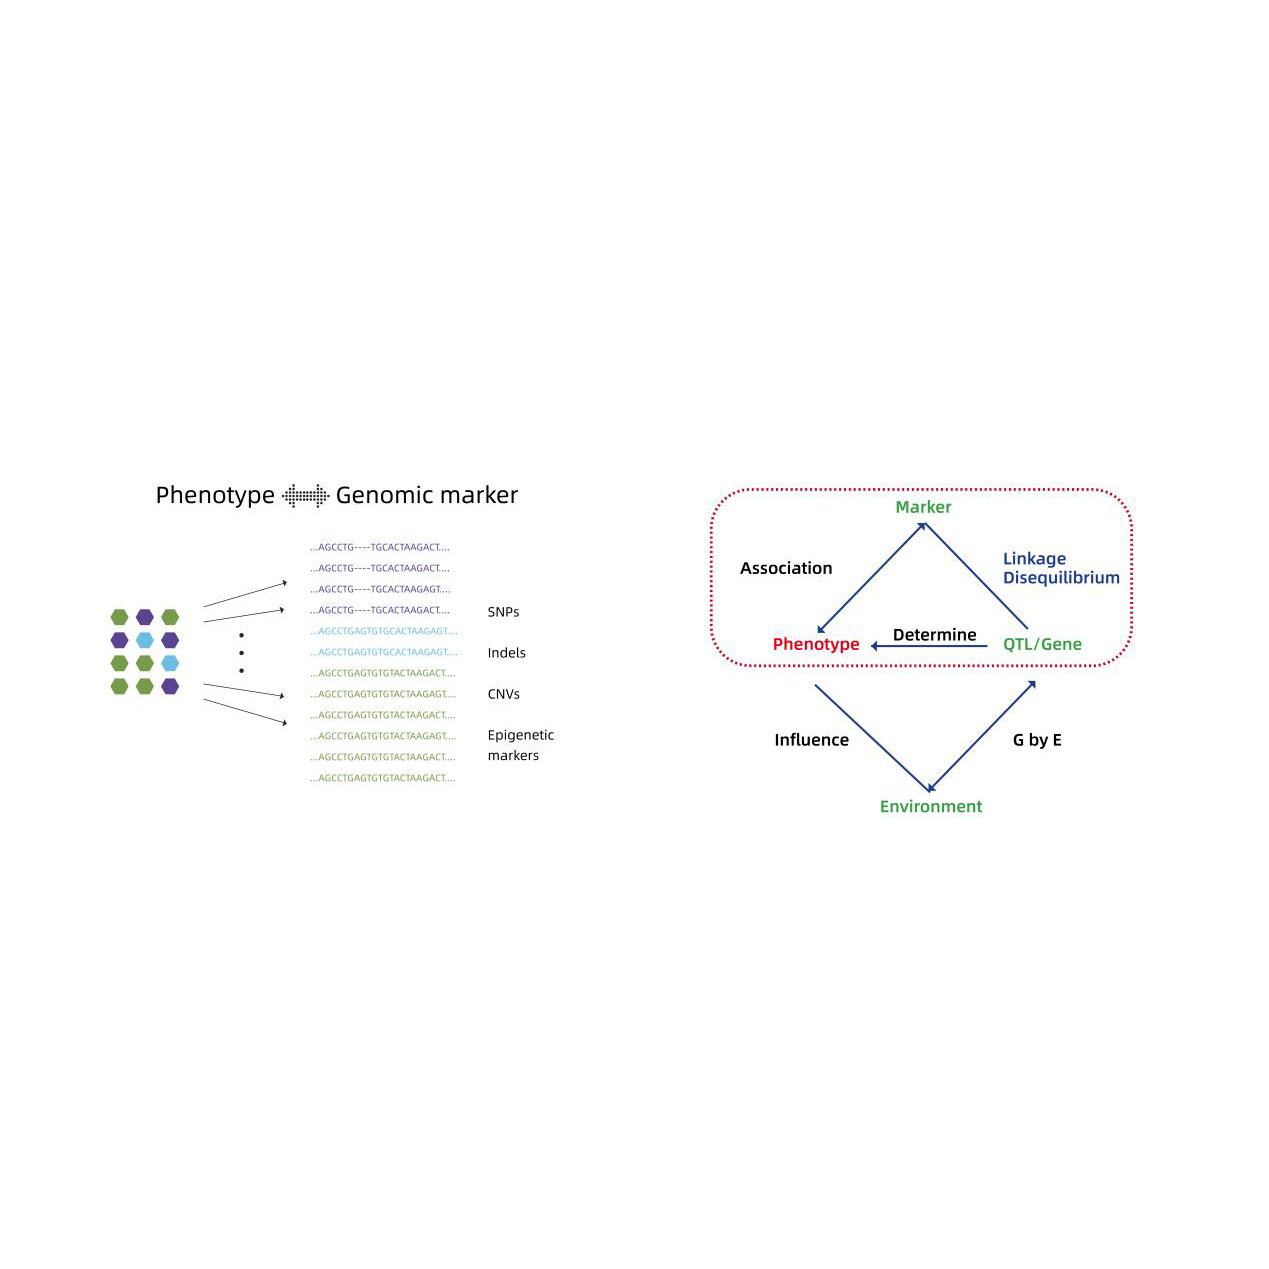
Przepływ pracy
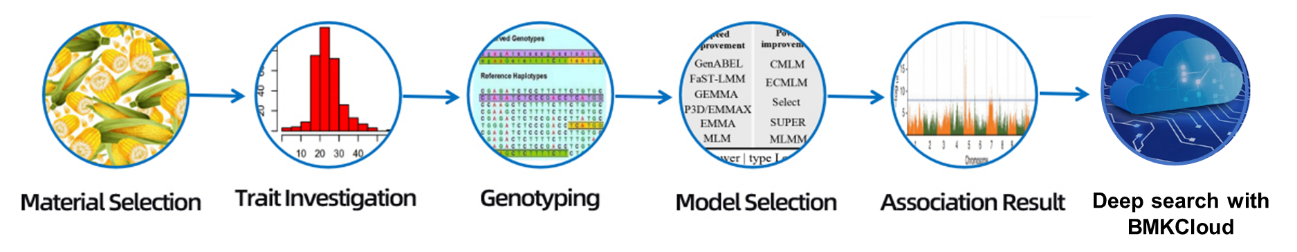
Zalety usługi
●Obszerna wiedza specjalistyczna i dorobek publikacyjny:dzięki zgromadzonemu doświadczeniu w badaniach GWAS, BMKGene ukończyło setki projektów dotyczących gatunków w badaniach populacyjnych GWAS, pomogło badaczom w opublikowaniu ponad 100 artykułów, a skumulowany współczynnik wpływu osiągnął 500.
● Kompleksowa analiza bioinformatyczna:przepływ pracy obejmuje analizę powiązań SNP-cecha, dostarczając zestaw genów kandydujących i ich odpowiednią adnotację funkcjonalną.
●Wysoko wykwalifikowany zespół bioinformatyczny i krótki cykl analiz:dzięki bogatemu doświadczeniu w zaawansowanej analizie genomicznej zespół BMKGene dostarcza kompleksowe analizy w krótkim czasie realizacji.
●Wsparcie posprzedażowe:Nasze zaangażowanie wykracza poza ukończenie projektu i obejmuje 3-miesięczny okres obsługi posprzedażowej. W tym czasie oferujemy monitorowanie projektu, pomoc w rozwiązywaniu problemów oraz sesje pytań i odpowiedzi, aby odpowiedzieć na wszelkie pytania dotyczące wyników.
Specyfikacje i wymagania dotyczące usług
| Rodzaj sekwencjonowania | Zalecana skala populacji | Strategia sekwencjonowania | Wymagania nukleotydowe |
| Sekwencjonowanie całego genomu | 200 próbek | 10x | Stężenie: ≥ 1 ng/µl Całkowita ilość ≥ 30 ng Ograniczona lub żadna degradacja lub zanieczyszczenie |
| Fragment amplifikowany w określonym miejscu (SLAF) | Głębokość tagu: 10x Liczba tagów: < 400 Mb: zalecany jest WGS < 1 GB: 100 tys. tagów 1 GB > 2 GB: 300 tys. tagów Maksymalnie 500 tys. tagów | Stężenie ≥ 5 ng/µl Całkowita ilość ≥ 80 ng Żel agarozowy: brak lub ograniczona degradacja lub zanieczyszczenie
|
Wybór materiałów
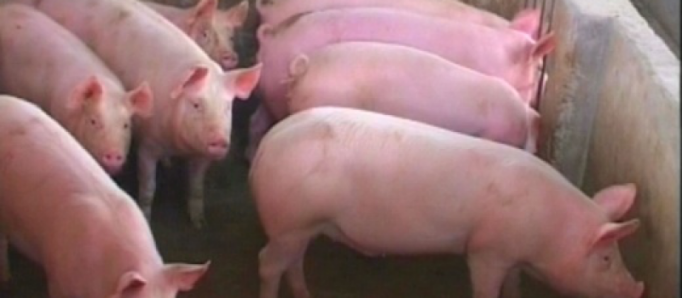
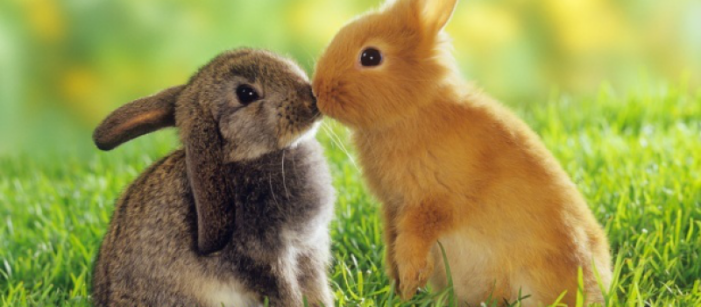
Różne odmiany, podgatunki, rasy lokalne/banki genów/rodziny mieszane/zasoby dzikie
Różne odmiany, podgatunki, rasy lokalne
Rodzina przyrodniego rodzeństwa/rodzina pełnego rodzeństwa/dzikie zasoby
Przepływ pracy serwisowej
Projekt eksperymentu
Dostawa próbek
Ekstrakcja RNA
Budowa biblioteki
Sekwencjonowanie
Analiza danych
Usługi posprzedażowe
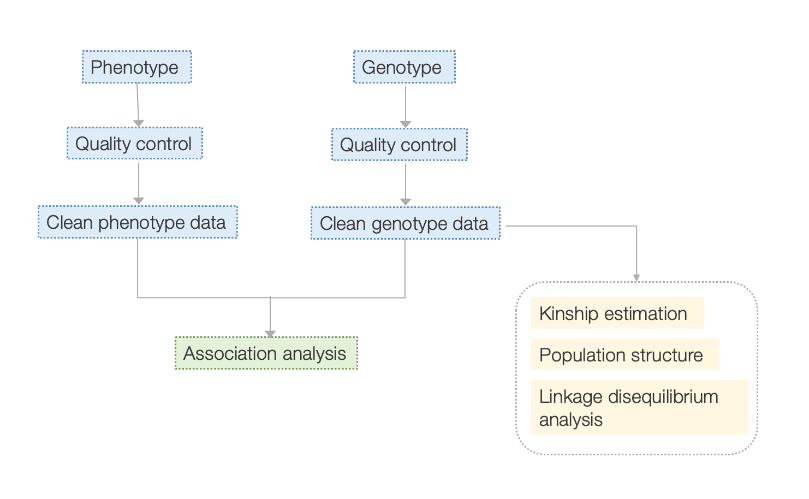
Zawiera następującą analizę:
- Analiza asocjacji w całym genomie: model LM, LMM, EMMAX, FASTLMM
- Adnotacja funkcjonalna genów kandydujących
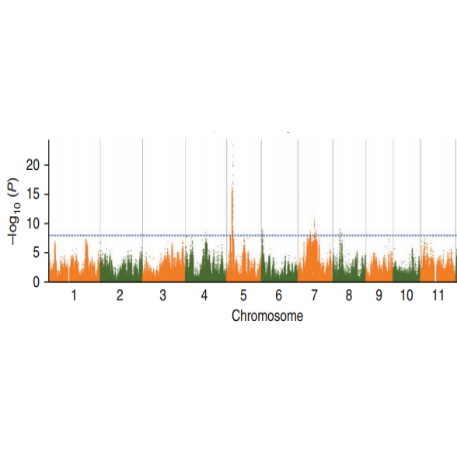
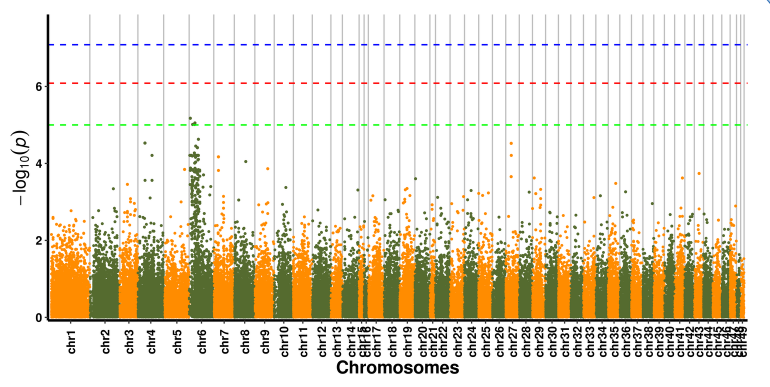
Analiza asocjacji SNP-cecha – wykres Manhattan
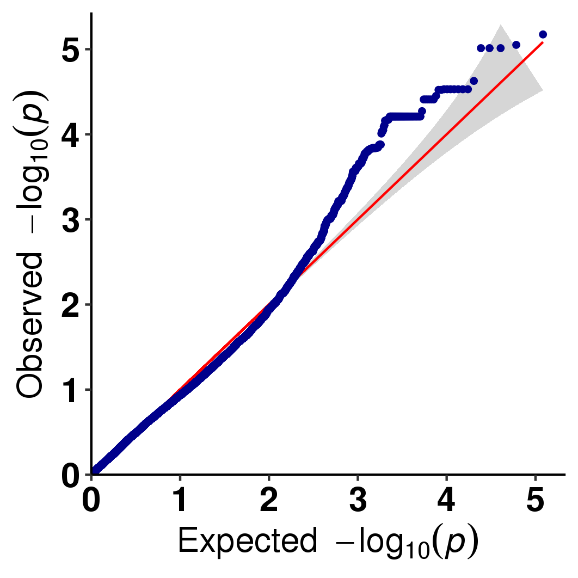
Analiza asocjacji SNP-cecha – wykres QQ
Zapoznaj się z postępem, jaki osiągnięto dzięki usługom GWAS firmy BMKGene, przeglądając starannie dobrany zbiór publikacji:
Lv, L. i in. (2023) „Wgląd w podstawy genetyczne tolerancji na amoniak u małży brzytwy Sinonovacula constricta poprzez badanie asocjacji w całym genomie”,Akwakultura, 569, s. 739351. doi: 10.1016/J.AQUACULTURE.2023.739351.
Li, X. i in. (2022) „Analizy multiomiczne 398 okazów prosa zwyczajnego ujawniają obszary genomiczne związane z udomowieniem, cechami metabolitów i działaniem przeciwzapalnym”,Roślina molekularna, 15(8), s. 1367–1383. doi: 10.1016/j.molp.2022.07.003.
Li, J. i in. (2022) „Mapowanie asocjacji w całym genomie fenotypów łuskowatych w środowisku suszy”,Granice nauk o roślinach, 13, s. 924892. doi: 10.3389/FPLS.2022.924892/BIBTEX.
Zhao, X. i in. (2021) „GmST1, który koduje sulfotransferazę, nadaje odporność na szczepy wirusa mozaiki soi G2 i G3”,Roślina, komórka i środowisko, 44(8), s. 2777–2792. doi: 10.1111/PCE.14066.