-

Montaż genomu T2T | Ultradługie sekwencjonowanie
Metoda T2T (telomer-telomer) jest złotym standardem w zakresie wysokiej jakości składania genomu. Odnosi się ona do rekonstrukcji genomu na poziomie chromosomów bez przerw lub bez żadnych przerw, rozciągającej się od jednego telomeru do drugiego, i przełamującej ograniczenia fragmentacji konwencjonalnego składania genomu.
Oparte na rdzeniowym sekwencjonowaniu ONT o ultradługich odczytach i zintegrowane z wieloplatformowym głębokim sekwencjonowaniem oraz zoptymalizowanymi procesami bioinformatycznymi, rozwiązanie BMKGENE T2T Genome ukierunkowane jest na najbardziej oporne genomiczne „ciemne regiony” – telomery (wyspecjalizowane kompleksy nukleoproteinowe na końcach chromosomów eukariotycznych), centromery organizmów wyższych (masywne tandemowe macierze powtórzeń) oraz inne złożone regiony powtórzeń i heterozygotycznych haplotypów, które od dawna nie są możliwe do rozszyfrowania za pomocą standardowego sekwencjonowania z długimi odczytami. W przeciwieństwie do konwencjonalnych, długich odczytów, które nie przekraczają tych regionów i powodują kolaps sekwencji lub chimeryczne kontigi, ultradługie odczyty ONT mogą obejmować nieusuwalne luki i złożone regiony. BMKGene dąży do dostarczania genomów T2T o wysokiej jakości, bez luk lub bez luk, dla różnych gatunków.
Konstrukcja genomu T2T odblokowuje dotychczas niedostępne złożone regiony genomiczne, wypełnia krytyczne luki badawcze i dostarcza solidnych, niezwykle precyzyjnych danych bazowych do dogłębnych badań, w tym ewolucji gatunków, funkcjonalnej eksploracji genów, hodowli molekularnej, medycyny precyzyjnej i innych nowatorskich badań naukowych.
-

Proteomika
Proteomika koncentruje się na białkach – wykonawcach czynności życiowych, które odgrywają kluczową rolę w regulacji transkrypcji w organizmach. Analizuje skład, poziomy ekspresji i stany modyfikacji wszystkich dynamicznie zmieniających się białek w tkankach lub komórkach, badając istotny wpływ dynamiki liczebności proteomu na różne procesy życiowe. Jest szeroko stosowana w medycynie, rolnictwie i hodowli zwierząt. Proteomika jakościowa wykorzystuje technologię identyfikacji białek HPLC-MS/MS do identyfikacji próbek, w tym pasków żelowych, próbek IP oraz próbek CO-IP/Pull down. Proteomika ilościowa umożliwia dokładną kwantyfikację i identyfikację wszystkich białek ekspresjonowanych w genomie lub w złożonym systemie mieszanym. Obecne technologie proteomiki ilościowej dzielą się głównie na metody znakowane (TMT) i bezznacznikowe (Label Free, DIA, PRM). BMKGENE oferuje wieloplatformowe i wielotechnologiczne rozwiązania proteomiczne.
-

Metabolomika
Metabolomika, dziedzina pokrewna genomice, zajmuje się głównie substancjami małocząsteczkowymi o masie cząsteczkowej poniżej 1500 Da. Umożliwia ona metabolitom bardziej czułe odzwierciedlanie reakcji organizmów na bodźce zewnętrzne i zmiany fizjologiczne/patologiczne. Zmiany poziomu metabolitów wywołane zmiennością genetyczną również mieszczą się w zakresie jej badań, co stwarza nową perspektywę badawczą.
BMKGENE oferuje pełen zakres usług z zakresu metabolomiki, w tym metabolomikę niecelowaną, metabolomikę szerokocelowaną i metabolomikę celowaną. Za pomocą chromatografii cieczowej połączonej ze spektrometrią mas (LC-MS) lub chromatografii gazowej połączonej ze spektrometrią mas (GC-MS) można wykryć dynamiczne zmiany w większości metabolitów małocząsteczkowych w organizmach przed i po stymulacji zewnętrznej. Istotą tych usług jest identyfikacja metabolitów wykazujących istotne różnice między grupą eksperymentalną a kontrolną oraz dalsza analiza ich korelacji ze zmianami fizjologicznymi/patologicznymi i leżącymi u ich podstaw mechanizmami.
-

Sekwencjonowanie egzosomalnego mRNA/LncRNA/CircRNA-Illumina
Egzosomy to małe pęcherzyki wydzielane przez komórki, zazwyczaj o średnicy od 30 do 100 nanometrów. Pęcherzyki te zawierają różne RNA. Uważa się, że eksosomy odgrywają kluczową rolę w komunikacji międzykomórkowej, odpowiedziach immunologicznych i rozwoju chorób, a także mogą być rozprzestrzeniane do innych części ciała poprzez płyny ustrojowe, takie jak osocze, ślina i mocz. Przenoszą one specyficzne biocząsteczki, regulując funkcje komórek biorcy, wpływając na stany fizjologiczne komórek. Uważa się również, że eksosomy odgrywają kluczową rolę w rozwoju chorób, w tym nowotworów, chorób neurodegeneracyjnych i stanów zapalnych. Badania nad eksosomami oferują nowe spostrzeżenia i metody diagnostyki, leczenia i zapobiegania chorobom.
-

Sekwencjonowanie małego RNA egzosomalnego – Illumina
Egzosomy to małe pęcherzyki wydzielane przez komórki, zazwyczaj o średnicy od 30 do 100 nanometrów. Pęcherzyki te zawierają różne rodzaje RNA. Spośród typów RNA w eksosomach, najpowszechniejszym i najdokładniej badanym jest mikroRNA (miRNA). miRNA to klasa niekodujących małych RNA o długości około 18-25 nukleotydów. Pośredniczą one w potranskrypcyjnym wyciszaniu genów poprzez wiązanie się z niekodującym regionem 3' (3' UTR) docelowych mRNA, regulując w ten sposób ekspresję genów. Na przykład, eksosomy wydzielane przez niektóre komórki nowotworowe zawierają specyficzne miRNA, takie jak miR-126 i miR-92a. Te miRNA mogą wpływać na ekspresję genów w komórkach biorcy i promować angiogenezę guza (Tomohiro Umezu i in., Oncogene, 2012).
-

BMKMANU S3000_Transkryptom przestrzenny
Transkryptomika przestrzenna to technika, która pozwala nam rejestrować i wizualizować ekspresję genów w tkankach. Może to mieć kluczowe znaczenie dla zrozumienia interakcji między komórkami.
Istnieją różne platformy dla tego podejścia. W tym celu firma BMKGene opracowała BMKManu 3000 Spatial transcriptome Chip, platformę, która zwiększa wydajność techniki, osiągając rozdzielczość subkomórkową i umożliwiając ustawienie rozdzielczości wielopoziomowej.
Ten chip zawiera 4,2 miliona punktów, wykorzystując opatentowaną technologię mikrostudzienek z warstwami kulek wypełnionych sondami z kodami kreskowymi. Dzięki tej metodzie, po wychwyceniu i amplifikacji, otrzymujemy bibliotekę cDNA wzbogaconą o próbki z kodami kreskowymi, która jest kompatybilna z Illumina.
Połączenie przestrzennego kodu kreskowego i identyfikatorów UMI zapewnia dokładność i szczegółowość generowanych danych. Łącząc wszystkie powyższe elementy, BMKManu oferuje niezwykle wszechstronne środowisko przetwarzania danych.
-
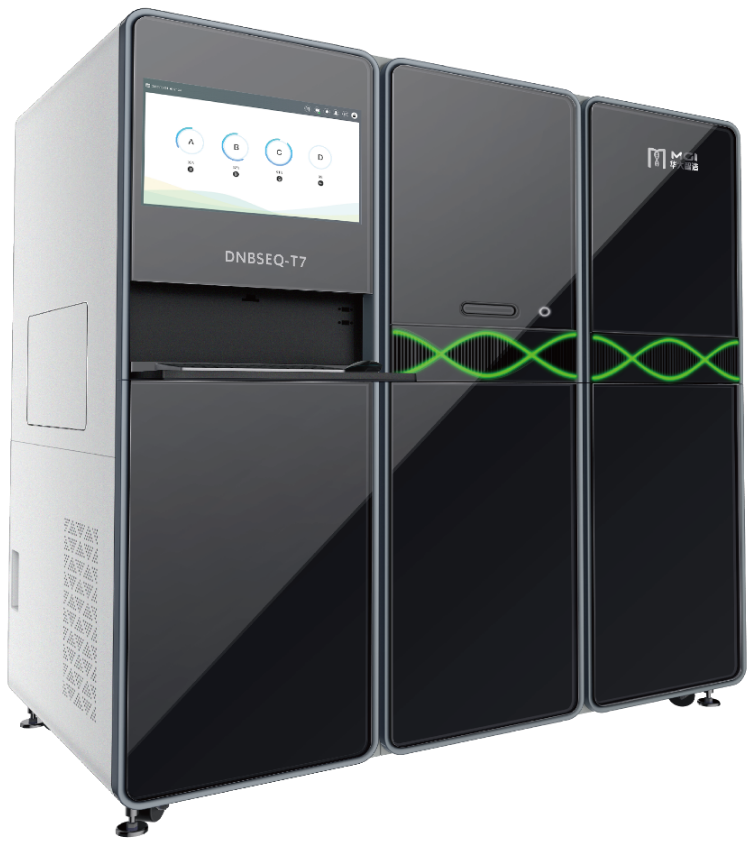
Biblioteki gotowe DNBSEQ
DNBSEQ, opracowana przez MGI, to innowacyjna technologia NGS, która pozwoliła na dalsze obniżenie kosztów sekwencjonowania i zwiększenie przepustowości. Przygotowanie bibliotek DNBSEQ obejmuje fragmentację DNA, przygotowanie ssDNA oraz amplifikację metodą toczącego się koła w celu uzyskania nanokul DNA (DNB). Następnie są one ładowane na powierzchnię stałą, a następnie sekwencjonowane metodą kombinatorycznej syntezy sonda-kotwica (cPAS). Technologia DNBSEQ łączy zalety niskiego współczynnika błędów amplifikacji z wykorzystaniem wzorców błędów o wysokiej gęstości z wykorzystaniem nanokul, co zapewnia sekwencjonowanie o wyższej przepustowości i dokładności.
Nasza usługa sekwencjonowania gotowych bibliotek umożliwia klientom przygotowanie bibliotek sekwencjonowania Illumina z różnych źródeł (mRNA, cały genom, amplikony, biblioteki 10x i inne), które są następnie konwertowane do bibliotek MGI w naszych laboratoriach w celu sekwencjonowania w DNBSEQ-T7, co pozwala na uzyskanie dużych ilości danych przy niższych kosztach.
-
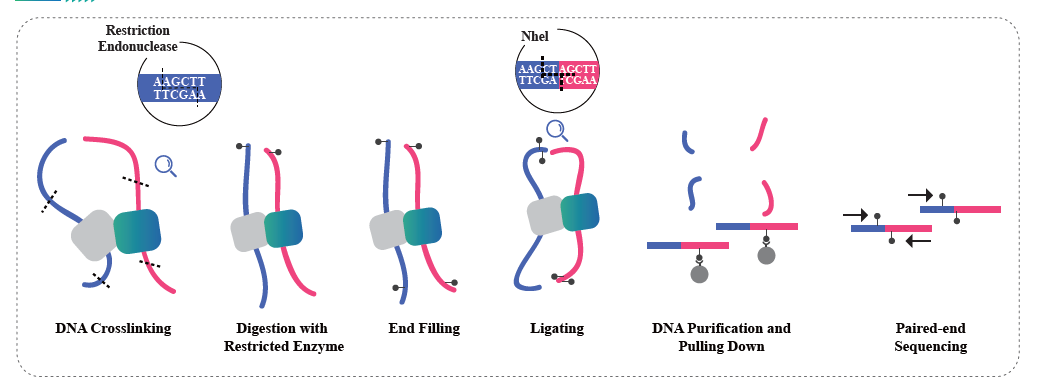
Interakcja chromatyny oparta na Hi-C
Hi-C to metoda opracowana w celu uchwycenia konfiguracji genomu poprzez połączenie sondowania interakcji opartych na bliskości z sekwencjonowaniem wysokoprzepustowym. Metoda ta opiera się na sieciowaniu chromatyny formaldehydem, a następnie trawieniu i ponownej ligacji w taki sposób, że tylko fragmenty kowalencyjnie połączone utworzą produkty ligacji. Sekwencjonowanie tych produktów ligacji umożliwia badanie trójwymiarowej organizacji genomu. Hi-C umożliwia badanie rozmieszczenia fragmentów genomu o niskim upakowaniu (kompartymenty A, euchromatyna) i większym prawdopodobieństwie aktywności transkrypcyjnej, a także regionów o większym upakowaniu (kompartymenty B, heterochromatyna). Hi-C może być również używana do identyfikacji domen powiązanych topologicznie (TAD), czyli regionów genomu o pofałdowanej strukturze i prawdopodobnie podobnych wzorcach ekspresji, a także do identyfikacji pętli chromatyny, czyli regionów DNA zakotwiczonych przez białka i często wzbogaconych w elementy regulatorowe. Usługa sekwencjonowania Hi-C firmy BMKGene umożliwia naukowcom eksplorację przestrzennych wymiarów genomiki, otwierając nowe możliwości zrozumienia regulacji genomu i jej wpływu na zdrowie i chorobę.
-
Roztwór mRNA PacBio 2+3 o pełnej długości
Chociaż sekwencjonowanie mRNA oparte na NGS jest wszechstronnym narzędziem do ilościowego określania ekspresji genów, jego poleganie na krótkich odczytach ogranicza jego skuteczność w złożonych analizach transkryptomicznych. Z drugiej strony, sekwencjonowanie PacBio (Iso-Seq) wykorzystuje technologię długich odczytów, umożliwiając sekwencjonowanie transkryptów mRNA pełnej długości. To podejście ułatwia kompleksową eksplorację alternatywnego splicingu, fuzji genów i poliadenylacji, chociaż nie jest to podstawowy wybór do ilościowego określania ekspresji genów. Kombinacja 2+3 wypełnia lukę między Illumina i PacBio, wykorzystując odczyty PacBio HiFi do identyfikacji pełnego zestawu izoform transkryptów oraz sekwencjonowanie NGS do ilościowego oznaczania identycznych izoform.
Platformy: PacBio Revio i Illumina NovaSeq
-
Analiza asocjacji w całym genomie
Celem badań asocjacyjnych całego genomu (GWAS) jest identyfikacja wariantów genetycznych (genotypów) powiązanych z określonymi cechami (fenotypami). Analizując markery genetyczne w całym genomie u dużej liczby osób, GWAS ekstrapoluje powiązania genotyp-fenotyp poprzez analizy statystyczne na poziomie populacji. Metodologia ta znajduje szerokie zastosowanie w badaniach nad chorobami człowieka oraz w eksploracji genów funkcjonalnych powiązanych ze złożonymi cechami u zwierząt i roślin.
W BMKGENE oferujemy dwa sposoby przeprowadzania badań GWAS na dużych populacjach: zastosowanie sekwencjonowania całego genomu (WGS) lub wybór metody sekwencjonowania genomu o ograniczonej reprezentacji – opracowanej przez nas metody sekwencjonowania fragmentów amplifikowanych w określonym locusie (SLAF). Podczas gdy WGS sprawdza się w przypadku mniejszych genomów, SLAF jawi się jako opłacalna alternatywa dla badania większych populacji o dłuższych genomach, skutecznie minimalizując koszty sekwencjonowania, a jednocześnie gwarantując wysoką wydajność odkrywania markerów genetycznych.
-

Sekwencjonowanie RNA pojedynczego jądra
Rozwój technik wychwytywania pojedynczych komórek i konstruowania bibliotek niestandardowych, w połączeniu z sekwencjonowaniem wysokoprzepustowym, zrewolucjonizował badania ekspresji genów na poziomie komórkowym. Ten przełom umożliwia głębszą i bardziej kompleksową analizę złożonych populacji komórek, przezwyciężając ograniczenia związane z uśrednianiem ekspresji genów we wszystkich komórkach i zachowując rzeczywistą heterogeniczność w obrębie tych populacji. Chociaż sekwencjonowanie RNA pojedynczych komórek (scRNA-seq) ma niezaprzeczalne zalety, napotyka na trudności w niektórych tkankach, gdzie uzyskanie zawiesiny pojedynczych komórek okazuje się trudne i wymaga świeżych próbek. W BMKGene rozwiązujemy ten problem, oferując sekwencjonowanie RNA pojedynczych jąder (snRNA-seq) z wykorzystaniem najnowocześniejszej technologii 10X Genomics Chromium. To podejście poszerza spektrum próbek nadających się do analizy transkryptomu na poziomie pojedynczej komórki.
Izolacja jąder komórkowych odbywa się za pomocą innowacyjnego układu 10X Genomics Chromium, wyposażonego w ośmiokanałowy system mikroprzepływowy z podwójnymi skrzyżowaniami. W tym systemie kulki żelowe zawierające kody kreskowe, startery, enzymy i pojedyncze jądro są zamknięte w nanolitrowych kroplach oleju, tworząc żelowe kulki w emulsji (GEM). Po utworzeniu GEM, w każdej kulce GEM następuje liza komórek i uwolnienie kodu kreskowego. Następnie cząsteczki mRNA ulegają odwrotnej transkrypcji do cDNA, zawierających kody kreskowe 10X i Unikalne Identyfikatory Molekularne (UMI). Te cDNA są następnie poddawane standardowej konstrukcji biblioteki sekwencjonowania, co umożliwia solidną i kompleksową eksplorację profili ekspresji genów na poziomie pojedynczej komórki.
Platforma: 10× Genomics Chromium i platforma Illumina NovaSeq
-
Sekwencjonowanie całego genomu roślin/zwierząt
Sekwencjonowanie całego genomu (ang. WGS) to technika służąca do określenia całej sekwencji DNA genomu organizmu w jednym momencie.
Zazwyczaj usługę dzieli się na dwie różne grupy, w zależności od istnienia genomu referencyjnego:
- Od nowasekwencjonowanie całego genomu.W tej sytuacji genom przeznaczony do sekwencjonowania nie posiada genomu referencyjnego, dlatego celem sekwencjonowania jest jego wygenerowanie (lub ulepszenie istniejącego). Technika ta wymaga wykorzystania zarówno danych Illumina, jak i sekwencjonowania długich odczytów, aby udoskonalić składanie genomu poprzez nakładanie się odczytów.
- Ponowne sekwencjonowanie.Odnosi się do sekwencjonowania całego genomu różnych osobników gatunków o znanych genomach referencyjnych. Na tej podstawie możliwe jest dokładniejsze zidentyfikowanie różnic genomicznych osobników lub populacji.
-
Sekwencjonowanie mRNA pełnej długości – Nanopore
Chociaż sekwencjonowanie mRNA oparte na NGS jest wszechstronnym narzędziem do ilościowego określania ekspresji genów, jego zależność od krótkich odczytów ogranicza jego skuteczność w złożonych analizach transkryptomicznych. Z drugiej strony, sekwencjonowanie nanoporowe wykorzystuje technologię długich odczytów, umożliwiając sekwencjonowanie transkryptów mRNA o pełnej długości. Takie podejście umożliwia kompleksową eksplorację alternatywnego splicingu, fuzji genów, poliadenylacji oraz ilościową ocenę izoform mRNA.
Sekwencjonowanie nanoporowe, metoda oparta na sygnałach elektrycznych pojedynczych cząsteczek nanoporowych w czasie rzeczywistym, zapewnia wyniki w czasie rzeczywistym. Kierowane przez białka motoryczne, dwuniciowe DNA wiąże się z białkami nanoporowymi osadzonymi w biofilmie, rozwijając się podczas przechodzenia przez kanał nanoporowy pod wpływem różnicy napięć. Charakterystyczne sygnały elektryczne generowane przez różne zasady na nici DNA są wykrywane i klasyfikowane w czasie rzeczywistym, co umożliwia dokładne i ciągłe sekwencjonowanie nukleotydów. To innowacyjne podejście pokonuje ograniczenia związane z krótkim odczytem i stanowi dynamiczną platformę do skomplikowanych analiz genomicznych, w tym złożonych badań transkryptomowych, z natychmiastowymi wynikami.
Platforma: Nanopore PromethION 48