-
게놈 전체 연관 분석
전장유전체연관분석(GWAS)의 목적은 특정 형질(표현형)과 연관된 유전적 변이(유전자형)를 규명하는 것입니다. GWAS는 다수의 개체를 대상으로 전체 유전체에 걸쳐 유전적 표지자를 분석함으로써, 집단 수준의 통계 분석을 통해 유전자형-표현형 연관성을 도출합니다. 이 방법론은 인간 질병 연구 및 동물이나 식물의 복잡한 형질과 관련된 기능 유전자 탐색에 광범위하게 활용됩니다.
BMKGENE에서는 대규모 집단을 대상으로 하는 GWAS(게놈 전체 연관 연구)를 수행하는 두 가지 방법을 제공합니다. 하나는 전장 유전체 시퀀싱(WGS)이고, 다른 하나는 자체 개발한 특정 유전자좌 증폭 단편(SLAF)이라는 축소 표현형 유전체 시퀀싱 방법입니다. WGS는 작은 유전체에 적합한 반면, SLAF는 더 큰 규모의 집단과 더 긴 유전체를 연구하는 데 비용 효율적인 대안으로, 시퀀싱 비용을 효과적으로 최소화하면서 높은 유전적 마커 발굴 효율을 보장합니다.
-
식물/동물 전체 게놈 시퀀싱
전체 게놈 시퀀싱(WGS)은 생물체의 게놈에 있는 전체 DNA 서열을 한 번에 결정하는 데 사용되는 기술입니다.
일반적으로 서비스는 참조 게놈의 존재 여부에 따라 두 가지 그룹으로 나뉩니다.
- 데 노보전체 게놈 시퀀싱.이 경우, 시퀀싱 대상 게놈에 대한 참조 게놈이 없기 때문에, 이 시퀀싱의 목적은 참조 게놈을 생성하거나 기존 참조 게놈을 개선하는 것입니다. 이 기술은 Illumina 데이터와 장거리 시퀀싱을 모두 활용하여 리드 간의 중복을 생성함으로써 게놈 어셈블리를 향상시켜야 합니다.
- 재서열화.이는 참조 게놈이 알려진 종의 여러 개체에 대한 전체 게놈 시퀀싱을 의미합니다. 이를 기반으로 개체 또는 집단의 유전적 차이를 더욱 자세히 식별할 수 있습니다.
-
진화 유전학
진화유전학은 대규모 개체군 내 진화를 심층적으로 분석하기 위해 설계된 종합적인 시퀀싱 서비스입니다. 이 서비스는 SNP, InDel, SV, CNV를 포함한 유전적 변이를 기반으로 진화 양상을 해석합니다. 개체군 구조, 유전적 다양성, 계통학적 관계 분석 등 진화적 변화와 유전적 특성을 규명하는 데 필요한 모든 필수 분석을 제공합니다. 나아가 유전자 흐름 연구를 통해 유효 개체군 규모와 분화 시점을 추정할 수 있습니다. 진화유전학 연구는 종의 기원과 적응에 대한 귀중한 통찰력을 제공합니다.
BMKGENE에서는 대규모 집단을 대상으로 하는 진화 유전학 연구를 위해 두 가지 방법을 제공합니다. 하나는 전체 게놈 시퀀싱(WGS)이고, 다른 하나는 자체 개발한 특정 유전자좌 증폭 단편(SLAF)이라는 축소 표현형 게놈 시퀀싱 방법입니다. WGS는 작은 게놈에 적합한 반면, SLAF는 긴 게놈을 가진 대규모 집단을 연구하는 데 비용 효율적인 대안으로, 시퀀싱 비용을 효과적으로 최소화할 수 있습니다.
-
비교 유전체학
비교 유전체학은 서로 다른 종의 전체 유전체 서열과 구조를 조사하고 비교하는 학문입니다. 이 분야는 다양한 생물체에서 보존되거나 차별적인 서열 구조 및 요소를 식별함으로써 종의 진화를 밝히고, 유전자 기능을 해독하며, 유전적 조절 메커니즘을 규명하는 것을 목표로 합니다. 포괄적인 비교 유전체학 연구는 유전자 패밀리, 진화적 발달, 전체 유전체 복제 사건, 선택압의 영향 등을 분석하는 것을 포함합니다.
-
Hi-C 기반 게놈 어셈블리
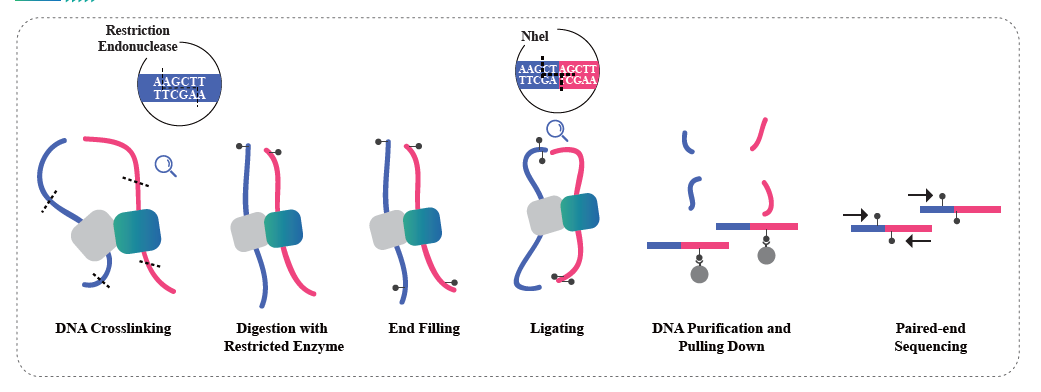
Hi-C는 근접 기반 상호작용 탐지와 고처리량 시퀀싱을 결합하여 염색체 구조를 파악하도록 설계된 방법입니다. 이러한 상호작용의 강도는 염색체 상의 물리적 거리와 음의 상관관계를 갖는 것으로 알려져 있습니다. 따라서 Hi-C 데이터는 조립된 서열들을 게놈 초안에서 클러스터링, 순서 지정, 방향 설정에 활용하고, 특정 개수의 염색체에 고정하는 데 사용됩니다. 이 기술은 집단 기반 유전자 지도가 없는 상황에서도 염색체 수준의 게놈 조립을 가능하게 합니다. 모든 게놈에는 Hi-C 분석이 필요합니다.
-
식물/동물 De Novo 게놈 시퀀싱
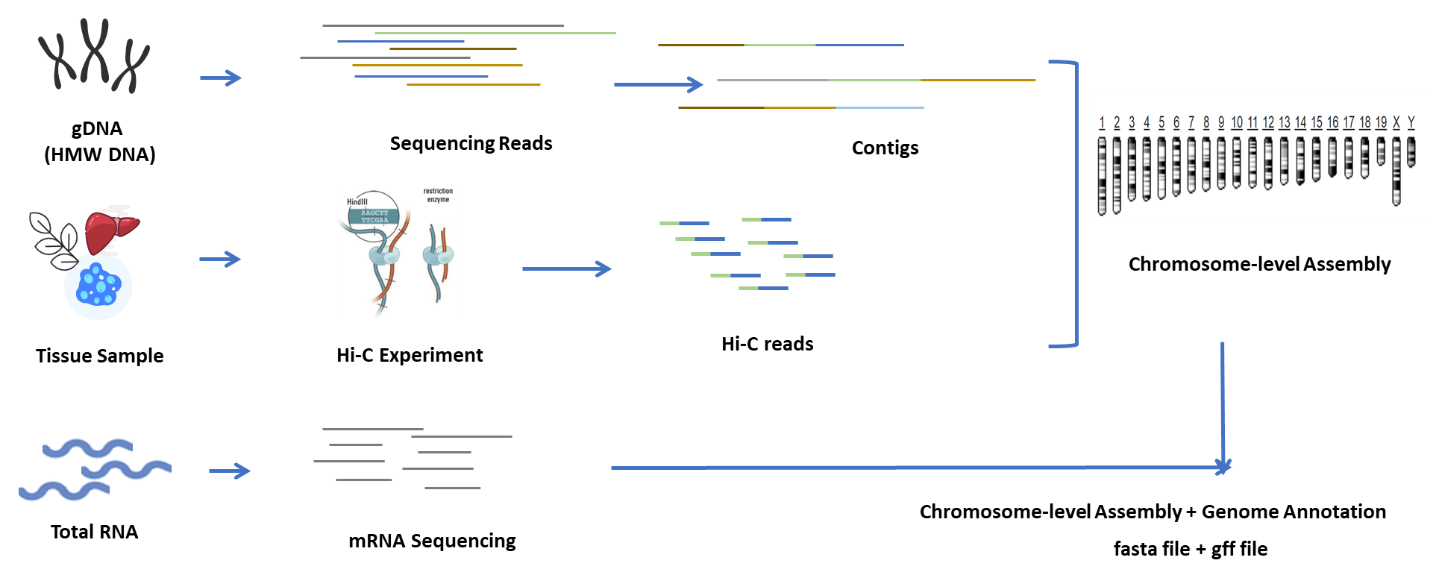
데 노보시퀀싱은 참조 게놈 없이 시퀀싱 기술을 이용하여 특정 종의 전체 게놈을 구축하는 것을 의미합니다. 더 긴 리드를 특징으로 하는 3세대 시퀀싱 기술의 도입과 광범위한 적용은 리드 간의 중복을 증가시켜 게놈 조립을 크게 향상시켰습니다. 이러한 향상은 특히 이형접합성이 높거나, 반복 영역 비율이 높거나, 배수체이거나, 반복 요소가 포함된 영역이 있거나, 비정상적인 GC 함량을 보이거나, 구조적 복잡성이 높은 등, 일반적으로 짧은 리드 시퀀싱만으로는 조립이 어려운 게놈을 다룰 때 매우 중요합니다.
당사의 원스톱 솔루션은 통합 시퀀싱 서비스와 생물정보학 분석을 제공하여 고품질의 de novo 조립 게놈을 생성합니다. Illumina를 이용한 초기 게놈 조사에서 게놈 크기와 복잡성을 추정하고, 이 정보를 바탕으로 PacBio HiFi를 이용한 다음 단계의 장거리 시퀀싱을 진행합니다.데 노보컨티그를 조립합니다. 이후 HiC 어셈블리를 사용하여 컨티그를 게놈에 고정함으로써 염색체 수준의 어셈블리를 얻습니다. 마지막으로, 유전자 예측과 발현 유전자 시퀀싱을 통해 게놈에 주석을 달고, 짧은 리드와 긴 리드를 사용한 전사체 분석을 수행합니다.
-
인간 전체 엑솜 시퀀싱
인간 전체 엑솜 시퀀싱(hWES)은 질병 유발 돌연변이를 찾아내는 데 비용 효율적이고 강력한 시퀀싱 접근법으로 널리 인정받고 있습니다. 전체 게놈의 약 1.7%만을 차지하는 엑손은 단백질 기능의 전체적인 양상을 직접적으로 반영하는 중요한 역할을 합니다. 특히, 인간 게놈에서 질병 관련 돌연변이의 85% 이상이 단백질 코딩 영역에서 발생합니다. BMKGENE은 다양한 연구 목표를 충족하기 위해 두 가지 엑손 캡처 전략을 제공하는 포괄적이고 유연한 인간 전체 엑솜 시퀀싱 서비스를 제공합니다.
-
특정 유전자좌 증폭 단편 시퀀싱(SLAF-Seq)
BMKGene이 독자적으로 개발한 이 방법은 축소 표현형 게놈 시퀀싱의 한 종류로 분류됩니다. 이 방법은 각 프로젝트에 맞게 제한 효소 세트를 최적화합니다. 이를 통해 게놈 전체에 걸쳐 균일하게 분포된 상당수의 SLAF 태그(시퀀싱되는 게놈의 400~500bp 영역)를 생성하고, 반복 영역을 효과적으로 배제하여 최상의 유전적 마커 발굴을 보장합니다.
RRGS(Rapid Restriction Synthesis)는 빠른 유전자형 분석을 제공하고 기능 유전자 발굴 또는 진화 분석의 기반을 마련하며, 샘플당 비용을 절감하면서도 유전적 마커 발굴의 효율성을 유지합니다. RRGS는 제한 효소로 DNA를 절단하고 특정 단편 크기 범위에 집중함으로써 게놈의 일부만을 시퀀싱하는 방식으로 이를 달성합니다. 다양한 RRGS 방법론 중에서도 SLAF(Specific-Locus Amplified Fragment Sequencing)는 맞춤형 분석이 가능하고 높은 품질을 제공하는 접근 방식입니다.