-

Sekvenovanie celého ľudského genómu
Sekvenovanie celého ľudského genómu (hWGS) je komplexný a výkonný prístup k sekvenovaniu celého genómu jednotlivca so schopnosťou identifikovať mutácie v kódujúcich génoch aj v nekódujúcich oblastiach. Jeho aplikácie zahŕňajú výskum chorôb, onkológiu, štúdie populačnej evolúcie a ďalšie oblasti, čo z neho robí základný kameň výskumu ľudského genómu.
BMKGENE ponúka služby sekvenovania celého ľudského genómu s využitím viacerých najmodernejších sekvenačných platforiem v spojení s analytickými riešeniami na mieru navrhnutými pre výskum nádorov a genetických ochorení.
-

Zostavenie genómu T2T | Ultra dlhé sekvenovanie
Genóm T2T (teloméra-teloméra) je zlatým štandardom pre vysoko kvalitné zostavenie genómu, čo znamená rekonštrukciu genómu na úrovni chromozómov bez medzier, ktorá siaha od jednej teloméry k druhej a prekonáva hranice fragmentácie konvenčného zostavovania genómu.
Riešenie BMKGENE T2T Genome, poháňané základným ONT ultra-dlhým sekvenovaním a integrované s multiplatformovým hlbokým sekvenovaním a optimalizovanými bioinformatickými kanálmi, sa zameriava na najťažšie zvládnuteľné genomické „tmavé oblasti“ – teloméry (špecializované nukleoproteínové komplexy na koncoch eukaryotických chromozómov), centroméry vyšších organizmov (masívne tandemové repetitívne polia) a ďalšie komplexné repetitívne a heterozygotné haplotypové oblasti, ktoré boli dlho nerozlíšiteľné pre štandardné dlhé čítacie sekvenovanie. Na rozdiel od konvenčných dlhých čítaní, ktoré neprekročia tieto oblasti a spôsobujú kolaps sekvencie alebo chimérické kontigy, ONT ultra-dlhé čítania môžu prekračovať nezostaviteľné medzery a komplexné oblasti. BMKGene sa zaviazal poskytovať bezmedzerové alebo úplne bezmedzerové, vysokokvalitné T2T genómy pre rôzne druhy.
Konštrukcia genómu T2T odomyká predtým neprístupné komplexné genomické oblasti, vypĺňa kritické medzery vo výskume a poskytuje solídne, vysoko presné základné údaje pre hĺbkové štúdie vrátane evolúcie druhov, funkčnej génovej dolovania, molekulárneho šľachtenia, presnej medicíny a ďalšieho špičkového vedeckého výskumu.
-

Proteomika
Proteomika sa zameriava na proteíny – vykonávateľov životných aktivít, ktoré zohrávajú kľúčovú úlohu v regulácii transkripcie organizmov. Analyzuje zloženie, úrovne expresie a modifikačné stavy všetkých dynamicky sa meniacich proteínov v tkanivách alebo bunkách a zaoberá sa významným vplyvom dynamiky hojnosti proteómov na rôzne životné procesy. Široko sa uplatňuje v medicíne, poľnohospodárstve a chove zvierat. Kvalitatívna proteomika využíva technológiu identifikácie proteínov HPLC-MS/MS na identifikáciu vzoriek vrátane gélových prúžkov, IP a CO-IP/Pull-down vzoriek. Kvantitatívna proteomika dosahuje presnú kvantifikáciu a identifikáciu všetkých proteínov exprimovaných genómom alebo v komplexnom zmiešanom systéme. Súčasné kvantitatívne proteomické technológie sa delia hlavne na značené (TMT) a neznačené (Label Free, DIA, PRM) prístupy. BMKGENE poskytuje multiplatformové a multitechnologické proteomické riešenia.
-

Metabolomika
Metabolomika, disciplína genomiky, sa zameriava najmä na látky s malými molekulami a molekulovou hmotnosťou menšou ako 1500 Da. Umožňuje metabolitom citlivejšie odrážať reakcie organizmov na vonkajšie podnety a fyziologické/patologické zmeny. Do rozsahu jej výskumu patria aj zmeny hladiny metabolitov vyvolané genetickými variáciami, čo poskytuje novú výskumnú perspektívu.
BMKGENE ponúka kompletný sortiment metabolomických služieb vrátane necielenej metabolomiky, široko cielenej metabolomiky a cielenej metabolomiky. Pomocou kvapalinovej chromatografie s hmotnostnou spektrometriou (LC-MS) alebo plynovej chromatografie s hmotnostnou spektrometriou (GC-MS) je možné detegovať dynamické zmeny väčšiny nízkomolekulárnych metabolitov v organizmoch pred a po vonkajšej stimulácii. Jadro týchto služieb spočíva v identifikácii metabolitov s významnými rozdielmi medzi experimentálnou a kontrolnou skupinou a v ďalšom skúmaní ich korelácie s fyziologickými/patologickými zmenami a základnými mechanizmami.
-

Sekvenovanie exozomálnej mRNA/LncRNA/CircRNA – Illumina
Exozómy sú malé vezikuly vylučované bunkami, ktorých priemer sa zvyčajne pohybuje od 30 do 100 nanometrov. Tieto vezikuly obsahujú rôzne RNA. Predpokladá sa, že exozómy hrajú kľúčovú úlohu v medzibunkovej komunikácii, imunitných reakciách a vývoji chorôb a môžu sa šíriť do iných častí tela prostredníctvom telesných tekutín, ako je plazma, sliny a moč. Nesú špecifické biomolekuly na reguláciu funkcií recipientných buniek a ovplyvňujú fyziologické stavy buniek. Exozómy sa tiež považujú za kľúčové pri vývoji chorôb vrátane rakoviny, neurodegeneratívnych chorôb a zápalových stavov. Výskum exozómov ponúka nové poznatky a metódy diagnostiky, liečby a prevencie chorôb.
-

Sekvenovanie exozomálnych malých RNA – Illumina
Exozómy sú malé vezikuly vylučované bunkami, ktorých priemer sa zvyčajne pohybuje od 30 do 100 nanometrov. Tieto vezikuly obsahujú rôzne RNA. Medzi typmi RNA v exozómoch je najbežnejšia a najrozsiahlejšie študovaná mikroRNA (miRNA). miRNA je trieda nekódujúcich malých RNA s dĺžkou približne 18 – 25 nukleotidov. Sprostredkovávajú posttranskripčné umlčanie génov väzbou na 3′ netranslatovanú oblasť (3′ UTR) cieľových mRNA, čím regulujú génovú expresiu. Napríklad exozómy vylučované určitými nádorovými bunkami obsahujú špecifické miRNA, ako napríklad miR-126 a miR-92a. Tieto miRNA môžu ovplyvňovať génovú expresiu v bunkách príjemcu a podporovať angiogenézu nádoru (Tomohiro Umezu a kol., Oncogene, 2012).
-

BMKMANU S3000_Priestorový transkriptóm
Priestorová transkriptomika je technika, ktorá nám umožňuje zachytiť a vizualizovať génovú expresiu v tkanivách. To môže byť kľúčové pre pochopenie toho, ako bunky interagujú.
Pre tento prístup existujú rôzne platformy. V tejto súvislosti spoločnosť BMKGene vyvinula priestorový transkriptómový čip BMKManu 3000, platformu, ktorá zvyšuje výkon techniky, dosahuje subcelulárne rozlíšenie a umožňuje viacúrovňové nastavenie rozlíšenia.
Tento čip uzatvára 4,2 milióna bodov pomocou patentovanej technológie mikrojamiek vrstvených s guľôčkami naplnenými priestorovo čiarovými kódmi sond. Touto metódou po zachytení a amplifikácii získame knižnicu cDNA obohatenú o čiarové kódy vzoriek, ktoré sú kompatibilné s Illumina.
Kombinácia priestorového čiarového kódu a UMI zabezpečuje presnosť a špecifickosť generovaných údajov. Kombináciou všetkých vyššie uvedených prvkov poskytuje BMKManu mimoriadne všestranné nastavenie údajov.
-
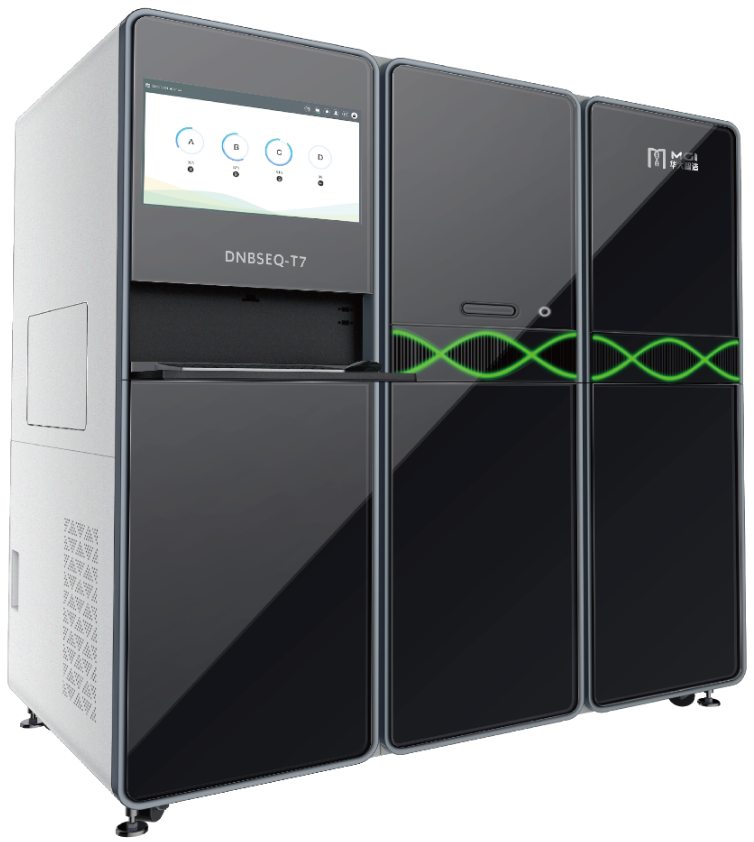
Vopred pripravené knižnice DNBSEQ
DNBSEQ, vyvinutá spoločnosťou MGI, je inovatívna technológia NGS, ktorej sa podarilo ďalej znížiť náklady na sekvenovanie a zvýšiť priepustnosť. Príprava knižníc DNBSEQ zahŕňa fragmentáciu DNA, prípravu ssDNA a amplifikáciu metódou rolling circle, aby sa získali DNA nanoguličky (DNB). Tie sa potom nanesú na pevný povrch a následne sekvenujú kombinatorickou syntézou Probe-Anchor (cPAS). Technológia DNBSEQ kombinuje výhody nízkej miery chybovosti amplifikácie s použitím chybových vzorov s vysokou hustotou s nanoguličkami, čo vedie k sekvenovaniu s vyššou priepustnosťou a presnosťou.
Naša služba sekvenovania vopred pripravených knižníc umožňuje zákazníkom pripraviť sekvenčné knižnice Illumina z rôznych zdrojov (okrem iného mRNA, celý genóm, amplikón, 10x knižnice), ktoré sa v našich laboratóriách konvertujú do knižníc MGI na sekvenovanie v DNBSEQ-T7, čo umožňuje získať veľké množstvo údajov pri nižších nákladoch.
-
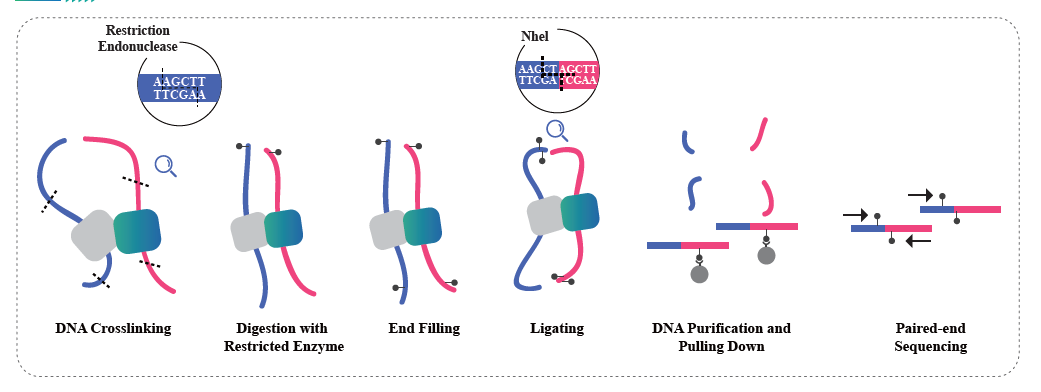
Interakcia chromatínu na báze Hi-C
Hi-C je metóda navrhnutá na zachytenie genomickej konfigurácie kombináciou sondovania interakcií založených na blízkosti a vysokokapacitného sekvenovania. Metóda je založená na zosieťovaní chromatínu s formaldehydom, po ktorom nasleduje štiepenie a opätovná ligácia tak, že iba kovalentne viazané fragmenty tvoria ligačné produkty. Sekvenovaním týchto ligačných produktov je možné študovať 3D organizáciu genómu. Hi-C umožňuje študovať distribúciu častí genómu, ktoré sú slabo zabalené (kompartmenty A, euchromatín) a s väčšou pravdepodobnosťou transkripčne aktívne, a oblastí, ktoré sú hustejšie zabalené (kompartmenty B, heterochromatín). Hi-C sa dá použiť aj na presné určenie topologicky asociovaných domén (TAD), oblastí genómu, ktoré majú zložené štruktúry a pravdepodobne majú podobné expresné vzorce, a na identifikáciu chromatínových slučiek, oblastí DNA, ktoré sú ukotvené proteínmi a ktoré sú často obohatené o regulačné prvky. Služba sekvenovania Hi-C od BMKGene umožňuje výskumníkom skúmať priestorové dimenzie genomiky a otvára nové cesty k pochopeniu regulácie genómu a jej dôsledkov pre zdravie a choroby.
-
Roztok PacBio 2+3 mRNA plnej dĺžky
Hoci je sekvenovanie mRNA založené na NGS všestranným nástrojom na kvantifikáciu génovej expresie, jeho spoliehanie sa na krátke čítania obmedzuje jeho účinnosť v komplexných transkriptomických analýzach. Na druhej strane, sekvenovanie PacBio (Iso-Seq) využíva technológiu dlhých čítaní, ktorá umožňuje sekvenovanie transkriptov mRNA v plnej dĺžke. Tento prístup umožňuje komplexné skúmanie alternatívneho zostrihu, fúzií génov a polyadenylácie, hoci nie je primárnou voľbou pre kvantifikáciu génovej expresie. Kombinácia 2+3 preklenuje medzeru medzi Illuminou a PacBio tým, že sa spolieha na čítania PacBio HiFi na identifikáciu kompletnej sady izoforiem transkriptov a sekvenovanie NGS na kvantifikáciu identických izoforiem.
Platformy: PacBio Revio a Illumina NovaSeq
-
Analýza asociácie v celom genóme
Cieľom celogenómových asociačných štúdií (GWAS) je identifikovať genetické varianty (genotypy) spojené so špecifickými znakmi (fenotypmi). Skúmaním genetických markerov v celom genóme u veľkého počtu jedincov GWAS extrapoluje asociácie genotyp-fenotyp prostredníctvom štatistických analýz na úrovni populácie. Táto metodika nachádza rozsiahle uplatnenie pri výskume ľudských chorôb a skúmaní funkčných génov súvisiacich s komplexnými znakmi u zvierat alebo rastlín.
V BMKGENE ponúkame dve možnosti vykonávania GWAS na veľkých populáciách: použitie sekvenovania celého genómu (WGS) alebo výber metódy sekvenovania genómu s redukovanou reprezentáciou, interne vyvinutej metódy Specific-Locus Amplified Fragment (SLAF). Zatiaľ čo WGS je vhodný pre menšie genómy, SLAF sa javí ako nákladovo efektívna alternatíva pre štúdium väčších populácií s dlhšími genómami, pričom efektívne minimalizuje náklady na sekvenovanie a zároveň zaručuje vysokú účinnosť objavovania genetických markerov.
-

Sekvenovanie jednojadrovej RNA
Vývoj techník zachytávania jednotlivých buniek a vytvárania vlastných knižníc v spojení s vysokokapacitným sekvenovaním spôsobil revolúciu v štúdiách génovej expresie na bunkovej úrovni. Tento prielom umožňuje hlbšiu a komplexnejšiu analýzu komplexných bunkových populácií, prekonáva obmedzenia spojené s priemerovaním génovej expresie vo všetkých bunkách a zachováva skutočnú heterogenitu v rámci týchto populácií. Zatiaľ čo sekvenovanie RNA jednotlivých buniek (scRNA-seq) má nepopierateľné výhody, v určitých tkanivách sa stretáva s výzvami, kde sa vytvorenie suspenzie jednotlivých buniek ukazuje ako náročné a vyžaduje si čerstvé vzorky. V BMKGene riešime túto prekážku ponukou sekvenovania RNA jednotlivých jadier (snRNA-seq) pomocou najmodernejšej technológie 10X Genomics Chromium. Tento prístup rozširuje spektrum vzoriek vhodných na analýzu transkriptómov na úrovni jednotlivých buniek.
Izolácia jadier sa dosahuje pomocou inovatívneho čipu 10X Genomics Chromium, ktorý obsahuje osemkanálový mikrofluidický systém s dvojitým krížením. V rámci tohto systému sú gélové guľôčky obsahujúce čiarové kódy, priméry, enzýmy a jedno jadro zapuzdrené v olejových kvapkách veľkosti nanolitrov, čím vytvárajú gélové guľôčky v emulzii (GEM). Po vytvorení GEM dochádza v každom GEM k lýze buniek a uvoľneniu čiarového kódu. Následne molekuly mRNA podliehajú reverznej transkripcii do cDNA, pričom obsahujú čiarové kódy 10X a jedinečné molekulárne identifikátory (UMI). Tieto cDNA sú potom podrobené štandardnej sekvenčnej konštrukcii knižnice, čo umožňuje robustný a komplexný prieskum profilov génovej expresie na úrovni jednotlivých buniek.
Platforma: 10× Genomics Chromium a platforma Illumina NovaSeq
-
Sekvenovanie celého genómu rastlín/živočíchov
Sekvenovanie celého genómu (WGS) je technika používaná na určenie celej sekvencie DNA genómu organizmu naraz.
Služba sa zvyčajne delí na dve rôzne skupiny v závislosti od existencie referenčného genómu:
- De novosekvenovanie celého genómu.V tejto situácii genóm, ktorý sa má sekvenovať, nemá k dispozícii referenčný genóm, a preto je cieľom tohto sekvenovania jeho generovanie (alebo vylepšenie existujúceho). Táto technika vyžaduje použitie dát z Illuminy aj sekvenovania dlhých čítaní na zlepšenie zostavenia genómu vytvorením prekrytia medzi čítaniami.
- Opätovné sekvenovanie.Vzťahuje sa na sekvenovanie celého genómu rôznych jedincov druhov so známymi referenčnými genómami. Na tomto základe možno ďalej identifikovať genomické rozdiely jedincov alebo populácií.