-

Ensamblaxe do xenoma T2T | Secuenciación ultralonga
O xenoma T2T (de telómero a telómero) é o estándar de ouro para a ensamblaxe xenómica de alta calidade, referíndose á reconstrución xenómica a escala cromosómica sen lacunas ou sen lacunas que abrangue dun telómero a outro e rompe os límites de fragmentación da ensamblaxe xenómica convencional.
Impulsada pola secuenciación de lectura ultralonga ONT central e integrada coa secuenciación profunda multiplataforma e canles bioinformáticas optimizadas, a solución BMKGENE T2T Genome céntrase nas "rexións escuras" xenómicas máis intratables: os telómeros (complexos de nucleoproteínas especializados nos extremos dos cromosomas eucariotas), os centrómeros de organismos superiores (matrices masivas de repeticións en tándem) e outras rexións de haplotipos heterocigotos e repeticións complexas, que durante moito tempo non se poden resolver para a secuenciación de lectura longa estándar. A diferenza das lecturas longas convencionais que non cruzan estas rexións e provocan o colapso da secuencia ou contigs quiméricos, as lecturas ultralongas ONT poden abarcar lagoas inensamblables e rexións complexas. BMKGene comprométese a ofrecer xenomas T2T sen lagoas ou sen lagoas e de alta calidade para diversas especies.
A construción dun xenoma T2T desbloquea rexións xenómicas complexas previamente inaccesibles, enche lagoas críticas na investigación e proporciona datos fundamentais sólidos e de alta precisión para estudos en profundidade, incluíndo a evolución das especies, a minería de xenes funcionais, a mellora molecular, a medicina de precisión e outras investigacións científicas de vangarda.
-

Proteómica
A proteómica céntrase nas proteínas, os executores das actividades vitais que desempeñan un papel crucial na regulación da transcrición do organismo. Analiza a composición, os niveis de expresión e os estados de modificación de todas as proteínas que cambian dinamicamente nos tecidos ou nas células, abordando o impacto significativo da dinámica da abundancia do proteoma en diversos procesos vitais. Aplicada amplamente na medicina, a agricultura e a gandería. A proteómica cualitativa utiliza a tecnoloxía de identificación de proteínas HPLC-MS/MS para identificar mostras, incluíndo tiras de xel, IP e mostras CO-IP/Pull down. A proteómica cuantitativa consegue unha cuantificación e identificación precisas de todas as proteínas expresadas por un xenoma ou nun sistema mixto complexo. As tecnoloxías proteómicas cuantitativas actuais clasifícanse principalmente en enfoques etiquetados (TMT) e sen etiquetados (Label Free, DIA, PRM). BMKGENE ofrece solucións proteómicas multiplataforma e multitecnolóxicas.
-

Metabolómica
A metabolómica, unha disciplina derivada da xenómica, céntrase principalmente en substancias de moléculas pequenas cun peso molecular inferior a 1500 Da. Permite que os metabolitos reflictan as respostas dos organismos a estímulos externos e cambios fisiolóxicos/patolóxicos con maior sensibilidade. Os cambios no nivel de metabolitos inducidos por variacións xenéticas tamén están dentro do seu ámbito de investigación, o que proporciona unha nova perspectiva de investigación.
BMKGENE ofrece unha gama completa de servizos de metabolómica, incluíndo metabolómica non dirixida, metabolómica amplamente dirixida e metabolómica dirixida. Mediante cromatografía líquida-espectrometría de masas (LC-MS) ou cromatografía de gases-espectrometría de masas (GC-MS), pódense detectar os cambios dinámicos na maioría dos metabolitos de moléculas pequenas nos organismos antes e despois da estimulación externa. O núcleo destes servizos reside na identificación de metabolitos con diferenzas significativas entre os grupos experimentais e de control e na exploración máis a fondo da súa correlación cos cambios fisiolóxicos/patolóxicos e os mecanismos subxacentes.
-

Secuenciación de ARNm/ARNlnc/ARN circense exosomal: Illumina
Os exosomas son pequenas vesículas segregadas polas células, que normalmente teñen un diámetro de entre 30 e 100 nanómetros. Estas vesículas conteñen diversos tipos de ARN. Crese que os exosomas desempeñan funcións cruciais na comunicación intercelular, as respostas inmunitarias e o desenvolvemento de enfermidades, e poden diseminarse a outras partes do corpo a través de fluídos corporais como o plasma, a saliva e a urina. Transportan biomoléculas específicas para regular as funcións das células receptoras, o que inflúe nos estados fisiolóxicos celulares. Tamén se considera que os exosomas desempeñan funcións clave no desenvolvemento de enfermidades, como cancros, enfermidades neurodexenerativas e afeccións inflamatorias. A investigación sobre os exosomas ofrece novos coñecementos e métodos para o diagnóstico, o tratamento e a prevención de enfermidades.
-

Secuenciación de ARN pequeno exosomal: Illumina
Os exosomas son pequenas vesículas segregadas por células, cuxo diámetro adoita oscilar entre os 30 e os 100 nanómetros. Estas vesículas conteñen varios tipos de ARN. Entre os tipos de ARN dos exosomas, o máis común e estudado é o microARN (miARN). O miARN é unha clase de pequenos ARN non codificantes de aproximadamente 18-25 nucleótidos de lonxitude. Median o silenciamento xénico postranscricional uníndose á rexión 3' non traducida (3' UTR) dos ARNm diana, regulando así a expresión xénica. Por exemplo, os exosomas segregados por certas células tumorais conteñen miARN específicos, como o miR-126 e o miR-92a. Estes miARN poden influír na expresión xénica nas células receptoras e promover a anxioxénese tumoral (Tomohiro Umezu, et al., Oncogene, 2012).
-

BMKMANU S3000_Transcriptoma espacial
A transcriptómica espacial é unha técnica que nos permite capturar e visualizar a expresión xénica dentro dos tecidos. Isto pode ser crucial para comprender como interactúan as células.
Existen diferentes plataformas para esta abordaxe. Neste sentido, BMKGene desenvolveu o chip de transcriptoma espacial BMKManu 3000, unha plataforma que mellora o rendemento da técnica, alcanzando unha resolución subcelular e permitindo unha configuración de resolución multinivel.
Este chip contén 4,2 millóns de manchas empregando unha tecnoloxía patentada de micropozos en capas con esferas cargadas con sondas con código de barras espacial. Con este método, despois da captura e amplificación, obtemos unha biblioteca de ADNc enriquecida coas mostras con código de barras que é compatible con Illumina.
En canto aos datos, a combinación de códigos de barras espaciais e UMI garante a precisión e especificidade dos datos xerados. Combinando todo o anterior, BMKManu proporciona un conxunto de datos extremadamente versátil.
-
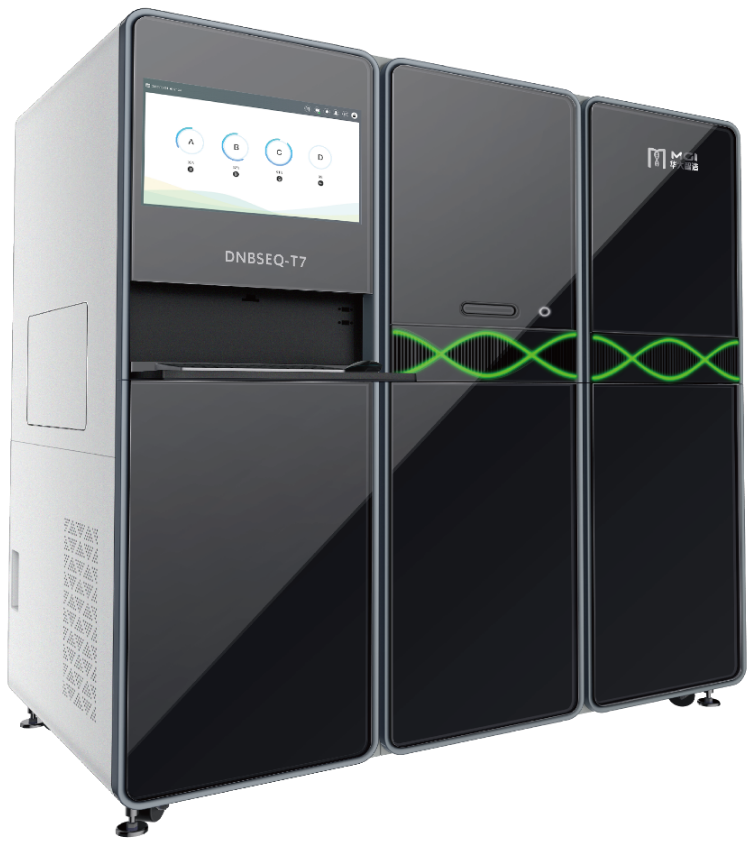
Bibliotecas predefinidas de DNBSEQ
DNBSEQ, desenvolvida por MGI, é unha innovadora tecnoloxía NGS que conseguiu reducir aínda máis os custos de secuenciación e aumentar o rendemento. A preparación das bibliotecas DNBSEQ implica a fragmentación do ADN, a preparación de ssDNA e a amplificación por círculos rodantes para obter as nanobólas de ADN (DNB). Estas cárganse entón nunha superficie sólida e posteriormente secuencianse mediante síntese combinatoria de sonda-áncora (cPAS). A tecnoloxía DNBSEQ combina as vantaxes de ter unha baixa taxa de erro de amplificación co uso de patróns de erro de alta densidade con nanobólas, o que resulta nunha secuenciación con maior rendemento e precisión.
O noso servizo de secuenciación de bibliotecas predefinidas permite aos clientes preparar bibliotecas de secuenciación Illumina a partir de diversas fontes (ARNm, xenoma completo, amplicóns, bibliotecas 10x, entre outras), que se converten en bibliotecas MGI nos nosos laboratorios para seren secuenciadas en DNBSEQ-T7, o que permite grandes cantidades de datos a custos máis baixos.
-
Interacción da cromatina baseada en Hi-C
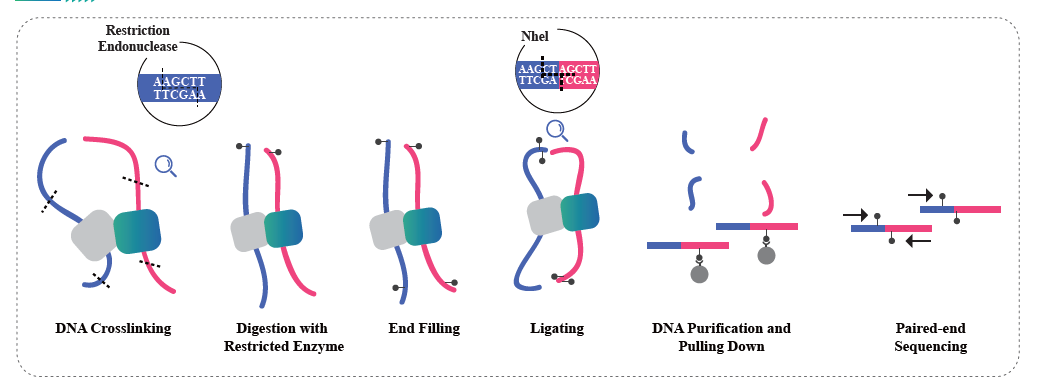
Hi-C é un método deseñado para capturar a configuración xenómica combinando as interaccións baseadas na proximidade e a secuenciación de alto rendemento. O método baséase na reticulación da cromatina con formaldehido, seguida de dixestión e religación de xeito que só os fragmentos que estean unidos covalentemente formen produtos de ligación. Ao secuenciar estes produtos de ligación, é posible estudar a organización 3D do xenoma. Hi-C permite estudar a distribución das porcións do xenoma que están lixeiramente empaquetadas (compartimentos A, eucromatina) e que teñen máis probabilidades de seren transcricionalmente activas, e as rexións que están máis compactas (compartimentos B, heterocromatina). Hi-C tamén se pode usar para identificar Dominios Topoloxicamente Asociados (TAD), rexións do xenoma que teñen estruturas pregadas e que probablemente teñan patróns de expresión similares, e para identificar bucles de cromatina, rexións de ADN que están ancoradas entre si por proteínas e que a miúdo están enriquecidas en elementos reguladores. O servizo de secuenciación Hi-C de BMKGene permite aos investigadores explorar as dimensións espaciais da xenómica, abrindo novas vías para comprender a regulación do xenoma e as súas implicacións na saúde e as enfermidades.
-
Solución de ARNm de lonxitude completa PacBio 2+3
Aínda que a secuenciación de ARNm baseada en NGS é unha ferramenta versátil para cuantificar a expresión xénica, a súa dependencia de lecturas curtas restrinxe a súa eficacia en análises transcriptómicas complexas. Por outra banda, a secuenciación de PacBio (Iso-Seq) emprega tecnoloxía de lectura longa, o que permite a secuenciación de transcritos de ARNm de lonxitude completa. Esta estratexia facilita unha exploración exhaustiva do empalme alternativo, as fusións xénicas e a poliadenilación, aínda que non é a opción principal para a cuantificación da expresión xénica. A combinación 2+3 reduce a brecha entre Illumina e PacBio ao basearse nas lecturas de PacBio HiFi para identificar o conxunto completo de isoformas de transcritos e na secuenciación NGS para cuantificar as isoformas idénticas.
Plataformas: PacBio Revio e Illumina NovaSeq
-
Análise de asociación a nivel xenómico
O obxectivo dos estudos de asociación a nivel xenómico (GWAS, polas súas siglas en inglés) é identificar variantes xenéticas (xenotipos) ligadas a trazos específicos (fenotipos). Ao examinar os marcadores xenéticos de todo o xenoma nun gran número de individuos, os GWAS extrapolan as asociacións xenotipo-fenotipo mediante análises estatísticas a nivel de poboación. Esta metodoloxía atopa amplas aplicacións na investigación de enfermidades humanas e na exploración de xenes funcionais relacionados con trazos complexos en animais ou plantas.
En BMKGENE, ofrecemos dúas vías para levar a cabo GWAS en grandes poboacións: empregando a secuenciación de xenoma completo (WGS) ou optando por un método de secuenciación de xenomas con representación reducida, o fragmento amplificado de locus específico (SLAF) desenvolvido internamente. Mentres que a WGS é axeitada para xenomas máis pequenos, a SLAF xorde como unha alternativa rendible para estudar poboacións máis grandes con xenomas máis longos, minimizando eficazmente os custos de secuenciación e garantindo ao mesmo tempo unha alta eficiencia no descubrimento de marcadores xenéticos.
-

Secuenciación de ARN de núcleo único
O desenvolvemento de técnicas de captura de células individuais e construción de bibliotecas personalizadas, xunto coa secuenciación de alto rendemento, revolucionou os estudos da expresión xénica a nivel celular. Este avance permite unha análise máis profunda e completa de poboacións celulares complexas, superando as limitacións asociadas coa media da expresión xénica en todas as células e preservando a verdadeira heteroxeneidade dentro destas poboacións. Aínda que a secuenciación de ARN unicelular (scRNA-seq) ten vantaxes innegables, atopa desafíos en certos tecidos onde a creación dunha suspensión unicelular resulta difícil e require mostras frescas. En BMKGene, abordamos este obstáculo ofrecendo secuenciación de ARN de núcleo único (snRNA-seq) utilizando a tecnoloxía de vangarda 10X Genomics Chromium. Esta abordaxe amplía o espectro de mostras susceptibles de análise do transcriptoma a nivel unicelular.
O illamento de núcleos realízase mediante o innovador chip 10X Genomics Chromium, que presenta un sistema microfluídico de oito canles con dobres cruces. Dentro deste sistema, as esferas de xel que incorporan códigos de barras, cebadores, encimas e un só núcleo encápsulanse en pingas de aceite do tamaño de nanolitros, formando esferas de xel en emulsión (GEM). Tras a formación do GEM, prodúcese a lise celular e a liberación do código de barras dentro de cada GEM. Posteriormente, as moléculas de ARNm sofren unha transcrición inversa en ADNc, incorporando códigos de barras 10X e identificadores moleculares únicos (UMI). Estes ADNc sométense entón á construción dunha biblioteca de secuenciación estándar, o que facilita unha exploración robusta e completa dos perfís de expresión xénica a nivel unicelular.
Plataforma: 10× Plataforma Xenómica de Cromo e Illumina NovaSeq
-
Secuenciación do xenoma completo de plantas/animais
A secuenciación do xenoma completo (WGS) é unha técnica empregada para determinar a secuencia completa de ADN do xenoma dun organismo nunha soa vez.
Normalmente, o servizo divídese en dous grupos diferentes dependendo da existencia dun xenoma de referencia:
- De novosecuenciación do xenoma completo.Nesta situación, o xenoma que se vai secuenciar non ten un xenoma de referencia dispoñible e, por ese motivo, o obxectivo desta secuenciación é xeralo (ou mellorar un xa existente). Esta técnica necesita usar tanto datos de Illumina como secuenciación de lectura longa para mellorar o ensamblaxe do xenoma creando unha superposición entre lecturas.
- Resecuenciación.Refírese á secuenciación do xenoma completo de diferentes individuos de especies con xenomas de referencia coñecidos. Con base nisto, pódense identificar aínda máis as diferenzas xenómicas dos individuos ou poboacións.
-
Secuenciación de ARNm de lonxitude completa: nanoporos
Aínda que a secuenciación de ARNm baseada en NGS é unha ferramenta versátil para cuantificar a expresión xénica, a súa dependencia de lecturas curtas restrinxe a súa eficacia en análises transcriptómicas complexas. Por outra banda, a secuenciación de nanoporos emprega tecnoloxía de lectura longa, o que permite a secuenciación de transcritos de ARNm de lonxitude completa. Esta estratexia facilita unha exploración exhaustiva do empalme alternativo, as fusións xénicas, a poliadenilación e a cuantificación de isoformas de ARNm.
A secuenciación de nanoporos, un método que se basea en sinais eléctricos en tempo real de nanoporos dunha soa molécula, proporciona resultados en tempo real. Guiado por proteínas motoras, o ADN bicatenario únese ás proteínas de nanoporos incrustadas nun biofilme, desenrolándose ao pasar polo canal de nanoporos baixo unha diferenza de voltaxe. Os sinais eléctricos distintivos xerados polas diferentes bases da cadea de ADN detéctanse e clasifícanse en tempo real, o que facilita unha secuenciación de nucleótidos precisa e continua. Esta innovadora estratexia supera as limitacións de lectura curta e proporciona unha plataforma dinámica para análises xenómicas complexas, incluídos estudos transcriptómicos complexos, con resultados inmediatos.
Plataforma: Nanopore PromethION 48