Secuenciación de fragmentos amplificados de locus específico (SLAF-Seq)

Flujo de trabajo
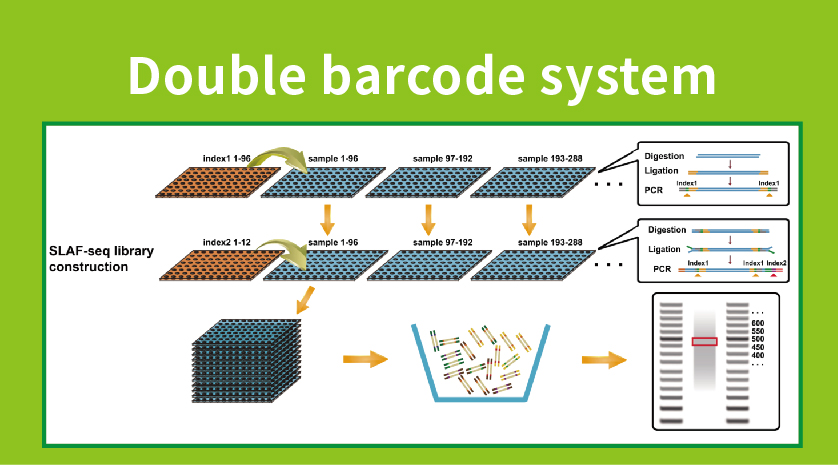
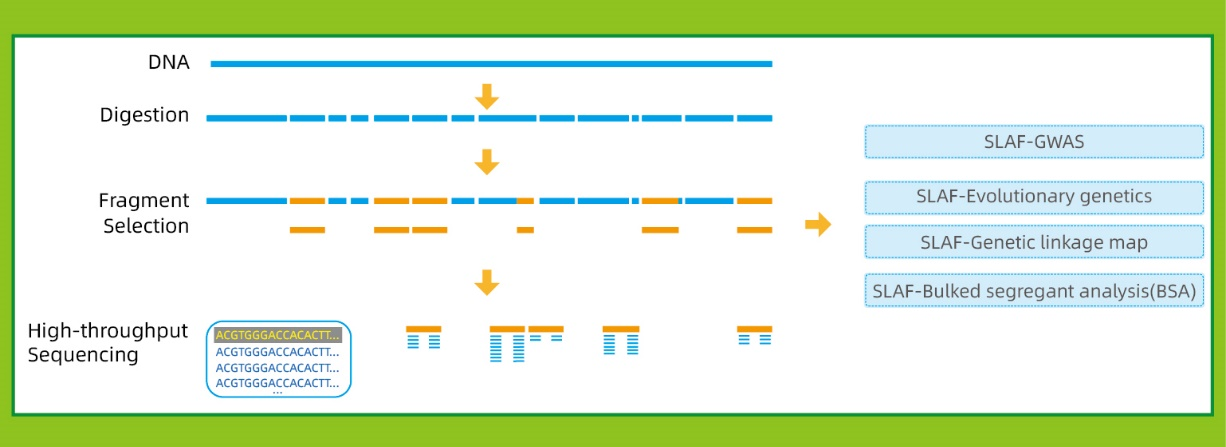
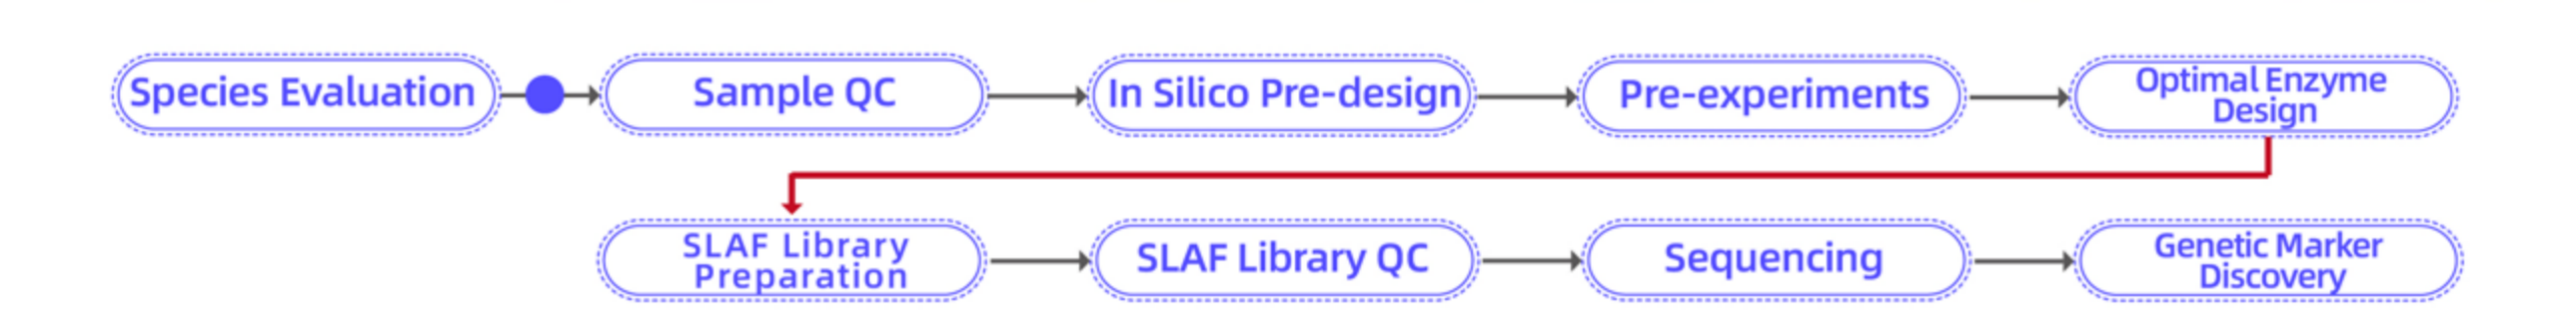
El servicio cuenta con un diseño previo in silico para garantizar la selección óptima de enzimas en la preparación de la biblioteca.
Esquema técnico

Características del servicio
● Secuenciación en NovaSeq con PE150.
● Preparación de la biblioteca con doble código de barras, lo que permite agrupar más de 1000 muestras.
● Independiente del genoma de referencia:
Con genoma de referencia: descubrimiento de SNP e InDel
Sin genoma de referencia: agrupamiento de muestras y descubrimiento de SNP
● En elin silicoEn la fase de prediseño, se analizan múltiples combinaciones de enzimas de restricción para encontrar aquellas que generan una distribución uniforme de etiquetas SLAF a lo largo del genoma.
● Durante el preexperimento, se prueban tres combinaciones de enzimas en 3 muestras para generar 9 bibliotecas SLAF, y esta información se utiliza para elegir la combinación óptima de enzimas de restricción para el proyecto.
Ventajas del servicio
●Descubrimiento de marcadores genéticos de alta calidadIntegramos un sistema de doble código de barras de alto rendimiento que permite la secuenciación simultánea de grandes poblaciones y una amplificación específica del locus que mejora la eficiencia, asegurando que el número de etiquetas cumpla con los diversos requisitos de varias preguntas de investigación.
● Baja dependencia del genoma: Puede aplicarse a especies con o sin genoma de referencia.
●Diseño de esquema flexibleSe pueden seleccionar enzimas de digestión simple, doble o múltiple, así como diversos tipos de enzimas, para adaptarse a diferentes objetivos de investigación o especies.
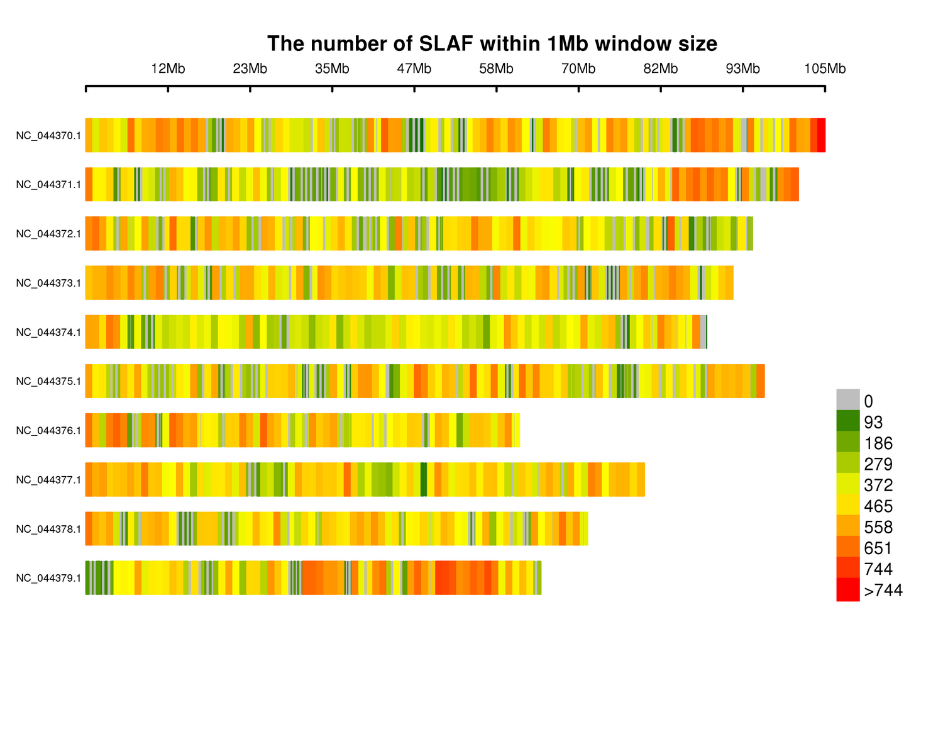
● Alta eficiencia en la digestión enzimática: La conducción de unin silicoEl diseño previo y un experimento previo garantizan un diseño óptimo con una distribución uniforme de las etiquetas SLAF en el cromosoma (1 etiqueta SLAF/4 Kb) y una secuencia repetitiva reducida (<5 %).
●Amplia experienciaAportamos una vasta experiencia a cada proyecto, con un historial de más de 5000 proyectos SLAF-Seq finalizados en cientos de especies, incluyendo plantas, mamíferos, aves, insectos y organismos acuáticos.
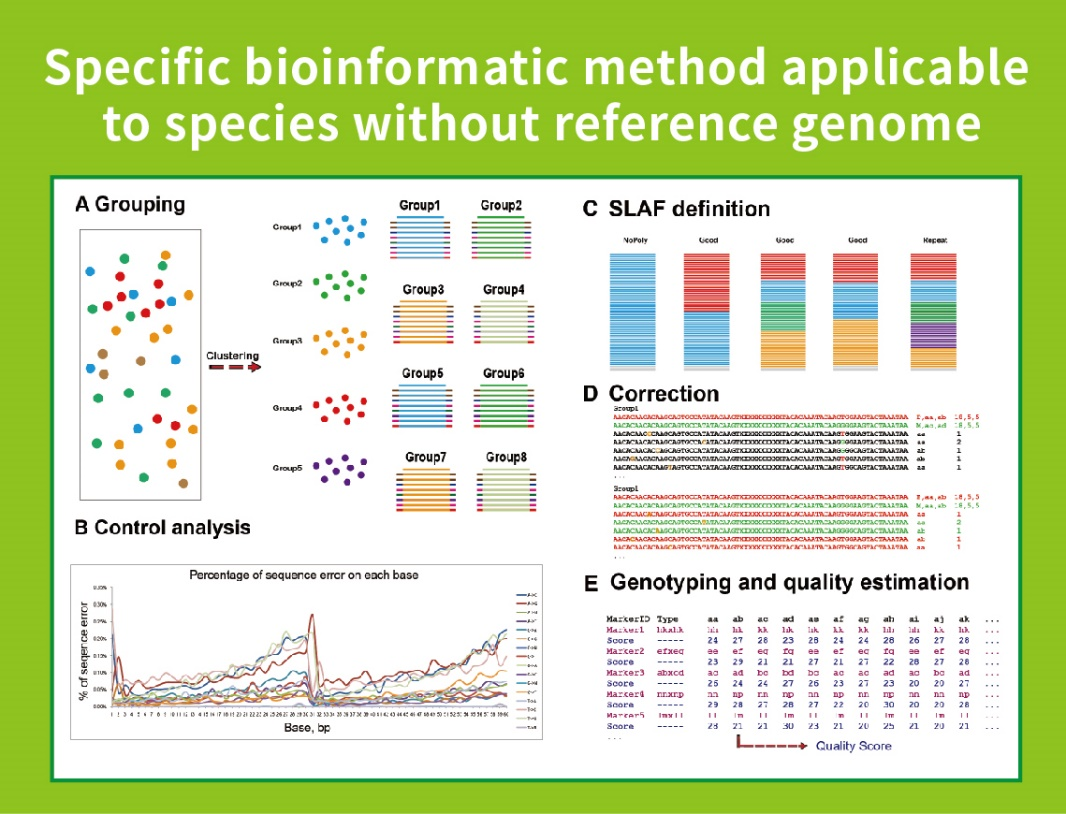
● Flujo de trabajo bioinformático de desarrollo propioHemos desarrollado un flujo de trabajo bioinformático integrado para SLAF-Seq con el fin de garantizar la fiabilidad y la precisión del resultado final.
Especificaciones de servicio
| Tipo de análisis | Escala de población recomendada | Estrategia de secuenciación | |
| Profundidad de la secuenciación de etiquetas | Número de etiqueta | ||
| Mapas genéticos | 2 padres y más de 150 descendientes | Padres: 20x WGS Salida: 10x | Tamaño del genoma: <400 Mb: Se recomienda la secuenciación del genoma completo (WGS). <1 GB: 100 000 etiquetas 1-2 GB:: 200 000 etiquetas >2 GB: 300 000 etiquetas Máximo 500.000 etiquetas |
| Estudios de asociación de genoma completo (GWAS) | ≥200 muestras | 10x | |
| Evolución genética | ≥30 muestras, con >10 muestras de cada subgrupo | 10x | |
Requisitos del servicio
Concentración ≥ 5 ng/µL
Cantidad total ≥ 80 ng
Gel de agarosa: degradación o contaminación nula o limitada.
Entrega de muestras recomendada
Recipiente: tubo de centrífuga de 2 ml
(Para la mayoría de las muestras, recomendamos no conservarlas en etanol).
Etiquetado de las muestras: Las muestras deben estar claramente etiquetadas y ser idénticas a la información que figura en el formulario de muestras enviado.
Envío: Hielo seco: Las muestras deben empaquetarse primero en bolsas y enterrarse en hielo seco.
Flujo de trabajo del servicio
Control de calidad de la muestra
Experimento piloto
Experimento SLAF
Preparación de la biblioteca
Secuenciación
Análisis de datos
Servicios posventa
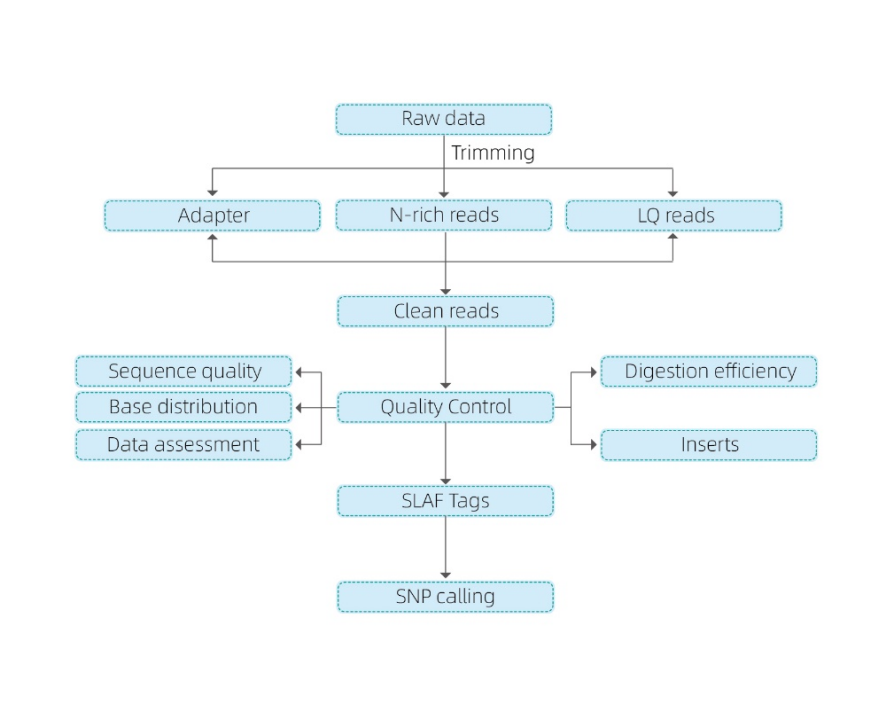 Nuestro análisis bioinformático comprende:
Control de calidad y recorte de datos para eliminar lecturas ricas en nucleótidos, lecturas de adaptadores o lecturas de baja calidad.
Se realiza un segundo control de calidad de las lecturas limpias para comprobar la distribución de bases, la calidad de la secuencia y la evaluación de los datos, así como para verificar la eficiencia de la digestión y los insertos obtenidos.
Una vez verificadas las lecturas, hay dos opciones:
- Mapeo al genoma de referencia
- Sin genoma de referencia: agrupamiento
Posteriormente, se utiliza el análisis de etiquetas SLAF para realizar la detección de variantes que ayuden al descubrimiento de marcadores: detección y anotación de SNP, InDel, SNV y CV.
Distribución de las etiquetas SLAF en los cromosomas:
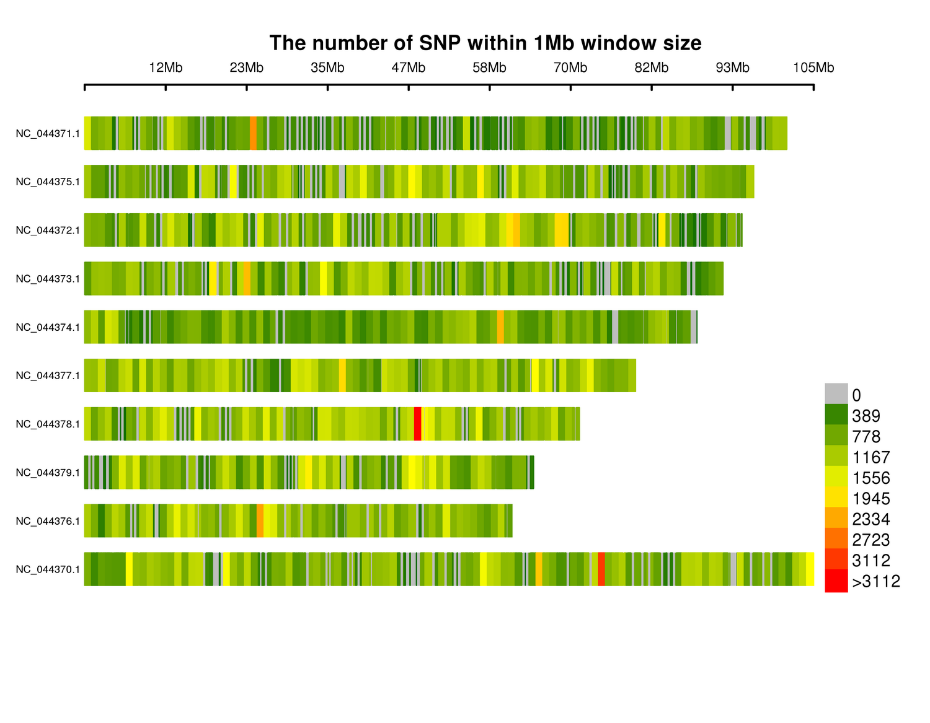
Distribución de los SNP en los cromosomas:
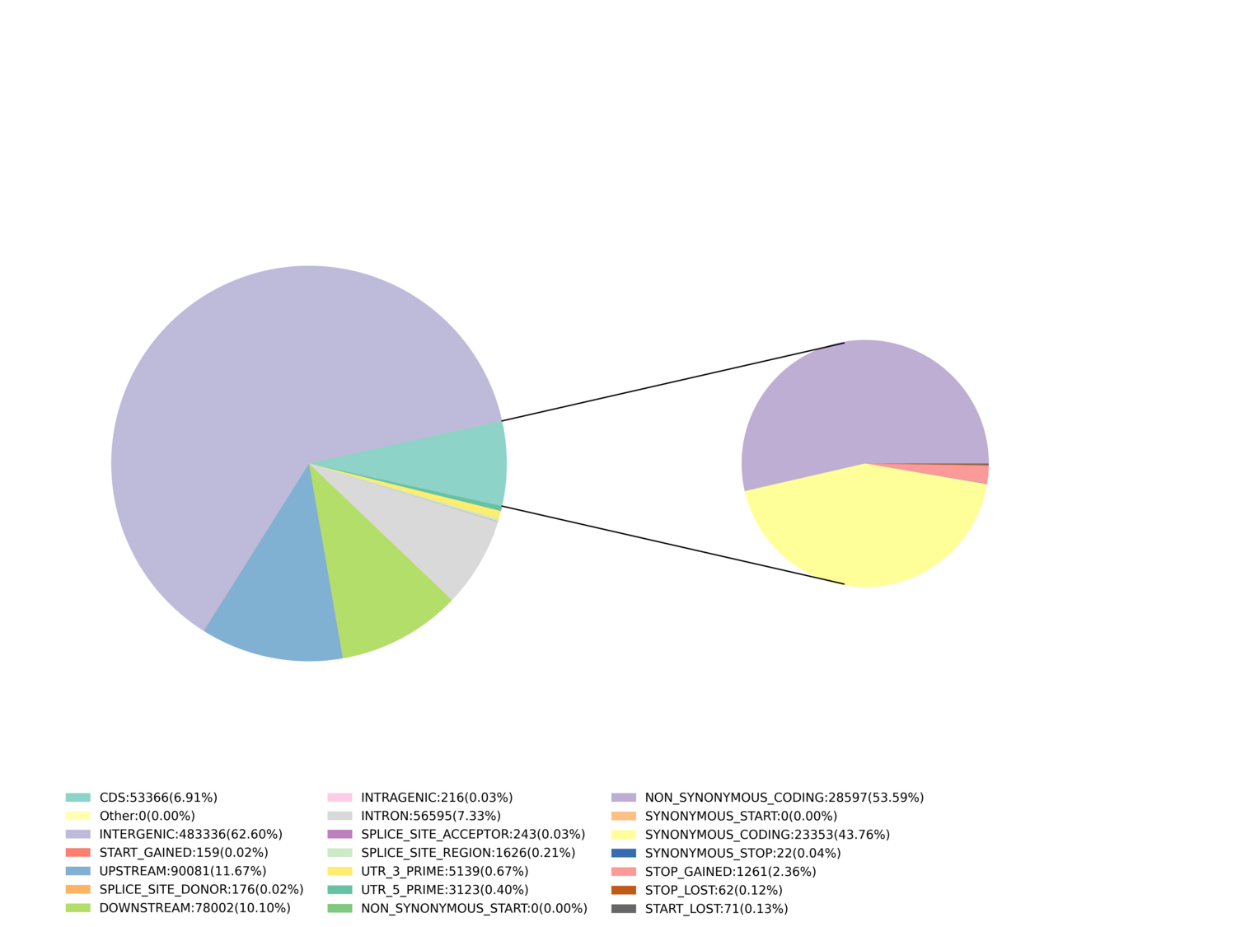
 Anotación de SNP
Jiang S, Li S, Luo J, Wang X y Shi C (2023) Mapeo de QTL y análisis del transcriptoma del contenido de azúcar durante la maduración de la fruta.Pyrus pyrifolia.Ciencias Vegetales Frontal.14:1137104. doi: 10.3389/fpls.2023.1137104
Li, J., Zhang, Y., Ma, R., Huang, W., Hou, J., Fang, C., & Sun, L. (2022). La identificación de st1 revela una selección que implica el arrastre de la morfología de la semilla y el contenido de aceite durante la domesticación de la soja.Revista de Biotecnología Vegetal, 20(6), 1110-1121. https://doi.org/10.1111/pbi.13791
Xu, P., Zhang, X., Wang, X.y otros.Secuencia del genoma y diversidad genética de la carpa común,Cyprinus carpio.Genética natural 46, 1212–1219 (2014). https://doi.org/10.1038/ng.3098
Zhuang, W., Chen, H., Yang, M.y otros.El genoma del cacahuete cultivado proporciona información sobre los cariotipos de las leguminosas, la evolución de la poliploidía y la domesticación de los cultivos.Genética natural 51, 865–876 (2019). https://doi.org/10.1038/s41588-019-0402-2
| Año | Diario | IF | Título | Aplicaciones |
| 2022 | Comunicaciones de la naturaleza | 17.694 | Base genómica de los gigacromosomas y el gigagenoma de la peonía arbórea Paeonia ostii | SLAF-GWAS |
| 2015 | Nuevo fitólogo | 7.433 | Las huellas de domesticación anclan regiones genómicas de importancia agronómica en soja | SLAF-GWAS |
| 2022 | Revista de Investigación Avanzada | 12.822 | Introgresiones artificiales a nivel genómico de Gossypium barbadense en G. hirsutum revelar loci superiores para la mejora simultánea de la calidad y el rendimiento de la fibra de algodón rasgos | SLAF - Genética evolutiva |
| 2019 | Planta molecular | 10.81 | El análisis genómico poblacional y el ensamblaje de novo revelan el origen de Weedy. El arroz como juego evolutivo | SLAF - Genética evolutiva |
| 2019 | Genética de la naturaleza | 31.616 | Secuencia del genoma y diversidad genética de la carpa común, Cyprinus carpio | Mapa de enlaces SLAF |
| 2014 | Genética de la naturaleza | 25.455 | El genoma del cacahuete cultivado proporciona información sobre los cariotipos de las leguminosas, la poliploidía evolución y domesticación de cultivos. | Mapa de enlaces SLAF |
| 2022 | Revista de Biotecnología Vegetal | 9.803 | La identificación de ST1 revela una selección que implica el arrastre genético de la morfología de la semilla. y el contenido de aceite durante la domesticación de la soja | Desarrollo del marcador SLAF |
| 2022 | Revista Internacional de Ciencias Moleculares | 6.208 | Identificación y desarrollo de marcadores de ADN para un híbrido 2Ns (2D) de trigo y Leymus mollis. Sustitución cromosómica disómica | Desarrollo del marcador SLAF |
| Año | Diario | IF | Título | Aplicaciones |
| 2023 | Fronteras en la ciencia vegetal | 6.735 | Mapeo de QTL y análisis transcriptómico del contenido de azúcar durante la maduración del fruto de Pyrus pyrifolia. | Mapa genético |
| 2022 | Revista de Biotecnología Vegetal | 8.154 | La identificación de ST1 revela una selección que implica la transmisión de características genéticas de la morfología de la semilla y del contenido de aceite durante la domesticación de la soja.
| Llamada del SNP |
| 2022 | Fronteras en la ciencia vegetal | 6.623 | Mapeo de asociación de todo el genoma de fenotipos de cebada sin cáscara en un entorno de sequía.
| GWAS |